 Newshot
主要
人肠道协调营养吸收与对管腔共生和致病微生物的免疫监视2。受控的宿主–微生物相互作用塑造人类生物学的多个方面,包括上皮成熟和全身免疫,同时维持抵御感染的保护性屏障3。相反,失调的相互作用促成炎症性肠病和结直肠癌等病理4。
这种情境依赖的串扰通过多屏障系统执行,该系统由图案化上皮、保护性黏液层和特化的组织驻留免疫细胞5组成。需要整合这三个组分,才能在人类相关环境中真实捕捉肠道–微生物相互作用1。
肠干细胞(ISC)来源的类器官为人类上皮生物学提供了关键切入点6。然而,肠类器官在重现肠道生理方面面临局限,原因包括管腔不可及、培养异质性、缺乏仿生形态以及缺少非上皮谱系7,8。尽管生物工程化3D细胞外基质(ECM)支架通过建立隐窝–绒毛结构和顶端–基底可及性9帮助克服了其中一些挑战,但上皮、组织驻留免疫和微生物区室的生理性整合仍是一大挑战1,10。
在此,我们建立了工程化免疫健全人肠道模型,由自体组织驻留记忆T(TRM)细胞和可进行管腔操作的小肠或结肠ISC来源上皮组成。对这些屏障的多重免疫荧光(mIF)和单细胞RNA测序(scRNA-seq)表征揭示了区域特异性空间生态位、黏液层形成和免疫–上皮相互作用。将这一系统应用于 Salmonella Typhimurium(S.Tm),我们提供了上皮对管腔和胞内感染应答的单细胞多组学视角。最后,我们建立了病原体–上皮–免疫轴模型,证明TRM细胞通过释放细胞因子并伴随上皮损伤来响应S.Tm侵袭,这可能促进病原体清除和感染消退。
仿生人肠上皮
为模拟人肠上皮,我们开发了一种流体装置和微压印技术,在嵌入的类ECM水凝胶上赋予模拟隐窝的地形(Extended Data Fig. 1a)。将人肠类器官接种到装置的顶部储液池中,在那里它们形成由基底营养维持的隐窝单元构成的紧密极化屏障(Fig. 1a–d 和 Extended Data Fig. 1b–e)。
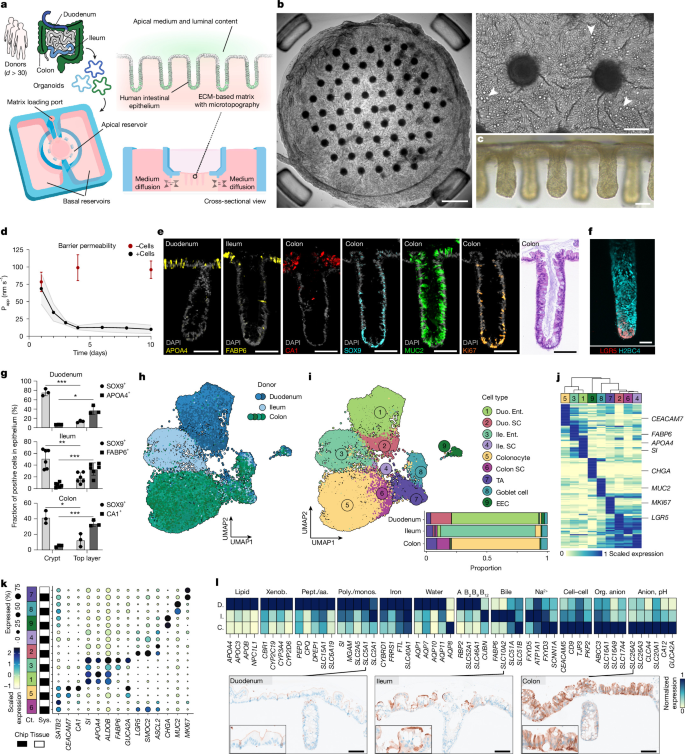
a,本研究所用的多供体(d)分离人肠类器官生成工程化肠道的概览,显示微流控装置布局及形成的肠屏障。人类男性轮廓示意图改编自 NIAID Visual & Medical Arts。NIAID NIH BIOART Source(https://bioart.niaid.nih.gov/bioart/232)。b,第9天上皮的扩展景深明场图像(比例尺,500 µm;e > 15)。放大插图突出隐窝和杯状细胞(箭头;比例尺,100 µm)。c,仿生隐窝列的明场图像;e = 6。比例尺,100 µm。d,区域上皮10天内的表观渗透性(Papp)(黑色)与空对照(红色)比较。d = 1 每区域,n = 3–5 每条件。该线表示d平均Papp ± s.d.(阴影区域)。e,隐窝横截面的H&E(结肠)和mIF染色,显示隐窝相关(SOX9+和Ki67+)、分泌型(MUC2+)和吸收型(肠上皮细胞为APOA4+和FABP6+,结肠细胞为CA1+)上皮细胞;e = 4。比例尺,100 µm。f,iCas9 H2B4C–mTurquoise2(青色,细胞核)和LGR5–IRES-NLS-mScarlet3(红色)十二指肠报告基因系的整体装片荧光图像,显示LGR5+干细胞(红色)和细胞核(青色);e = 1。比例尺,50 µm。g,第10天隐窝和顶层中SOX9+及区域吸收标志物表达的定量,归一化至总4′,6-diamidino-2-phenylindol (DAPI)+细胞。柱表示平均值 ± s.d.(d = 1 每区域;nDuodenum = 3,nIleum = 6,nColon = 3;n表示点数),非配对双尾t检验,在指示处使用Welch校正(***PDuodenum, SOX9 = 0.0002,PDuodenum, APOA4, Welch = 0.0279;PIleum, SOX9 = 0.0013,PIleum, FABP6, Welch = 0.0009;PColon, SOX9 = 0.0126,**PColon, CA1 = 0.0003)。h,i,第10天多重scRNA-seq上皮数据的均匀流形近似与投影(UMAP)嵌入,按肠道区域(h)和细胞类型(i,上)着色,并显示平均细胞类型比例(i,下;堆叠条形图;dDuoneum = 2,dIleum = 1,dColon = 4;n = 3 每供体合并)。Duo.,十二指肠;EEC,肠内分泌细胞;Ent.,肠上皮细胞;Ile.,回肠;SC,干细胞;TA,短暂扩增细胞。j,第10天各区域前20个细胞类型富集标志基因的缩放平均表达。k,第10天工程化上皮与原代参考上皮之间区域标志基因表达的比较。Ct.,细胞类型;Sys.,系统。l,吸收谱系中代谢和转运体基因的归一化表达(十二指肠(D)、回肠(I)和结肠(C))。区域上皮中溶质转运体的免疫组织化学染色(第9天,与Extended Data Fig. 4f合并),e = 1。比例尺,100 µm。aa.,氨基酸;monos.,单糖;org.,有机;pept.,肽;poly.,多糖;xenob.,外源物。所示区域:十二指肠、回肠和结肠(a,d,e,g–l),回肠(b)和十二指肠(c,f)。
工程化免疫功能健全人肠道组织中的宿主–微生物相互作用
为了表征上皮的形态、细胞组成和排列模式,我们开发了一种 3D 打印的“组织模具”,用于同时包埋并垂直切片多达 50 个工程化上皮(扩展数据图 1f)。苏木精-伊红(H&E)和 mIF 染色显示,其组织学和细胞类型排列模式与供体匹配的原代组织相似(图 1e 及扩展数据图 1g 和 2a–c)。此外,一个稳定标记染色质(H2BC4–mTurquoise2)和 LGR5+ 干细胞(LGR5–IRES-NLS-mScarlet3)的十二指肠双报告基因细胞系,证实了 LGR5 ISC 定位于隐窝底部(图 1f)。到第 10 天,厚上皮包含主要局限于隐窝的增殖性 SOX9+ 和 Ki67+ 细胞,而成熟肠细胞(十二指肠中 APOA4+,回肠中 FABP6+)和结肠细胞(CA1+)富集于隐窝间区域(图 1g 及扩展数据图 3a–f),并在部分小肠隐窝中检测到 αDEF5+ 潘氏细胞(扩展数据图 3g)。EdU 脉冲-追踪标记显示,最初定位于隐窝底部的周期细胞在 4 天内逐渐向顶端表面迁移,类似于体内的稳态更新11(扩展数据图 3h 和补充视频 1)。这些数据证实,将仿体内几何结构施加于人类肠道类器官,可驱动可重复的细胞类型区域化和迁移,类似于肠道隐窝–绒毛轴9。
多重 scRNA-seq 在第 10 天跨七个供体展示了区域特异性干、吸收和分泌谱系(图 1h–j、扩展数据图 4a,b 和补充表 1 和 2)。细胞类型组成与原代组织对应物相似,且各供体间比例一致,突显了该系统的保真度和稳健性(图 1k 及扩展数据图 4c)。对肠细胞和结肠细胞标记基因的基因本体论分析揭示,不同生理程序富集,且与原代肠道区域一致12,
工程化免疫活性人肠道组织中的宿主–微生物相互作用
黏液是由黏蛋白、细胞物质、抗微生物因子和结构因子构成的分层网络,在微生物组与肠上皮之间提供交互性屏障。在体外,表征宿主–微生物界面处黏液的特性及功能作用在很大程度上仍未被充分探索。为促进黏液的快速积累,我们在约 4 天的过程中降低顶端体积,由此形成覆盖上皮的纤维状黏液网络(图 2a,b 和扩展数据图 5a,b)。脱落细胞遍布黏液层,在那里它们有助于黏度17并可发挥抗微生物作用18(扩展数据图 5b,c)。纵向切片显示不规则的黏液轮廓,结肠厚度更高并出现隐窝羽状结构,与原代组织19中的观察相似(图 2c–e 和扩展数据图 5d–g)。AlcianBlue–Periodic Acid–Schiff(PAS)共染色显示分泌和糖基化的区域差异,越向结肠具有更高比例的酸性、带负电荷基团(图 2f 和扩展数据图 5h,i)。这些模式与原代组织相当,并可能受到岩藻糖、唾液酸和硫酸基团相对水平20的影响。对结肠腔内容物的蛋白质组学分析确定核心黏液层蛋白21(MUC2、FCGBP、TFF3、AGR2、CLCA1、ZG16 和 MUC5B)为主要成分,此外还有其他黏蛋白、抗微生物因子和凝集素结合蛋白(图 2g、扩展数据图 5j 和补充表 5)。利用 scRNA-seq 数据,我们鉴定出七个非增殖性(MKI67−)杯状细胞簇(C0–C6),代表区域多样性和分化状态(图 2h、扩展数据图 5k 和补充表 3)。结肠杯状细胞(C1)富集于细胞内囊泡运输、蛋白糖基化和有氧呼吸,提示其具有更高的分泌机制,与厚度测量结果一致(扩展数据图 5l 和补充表 4)。
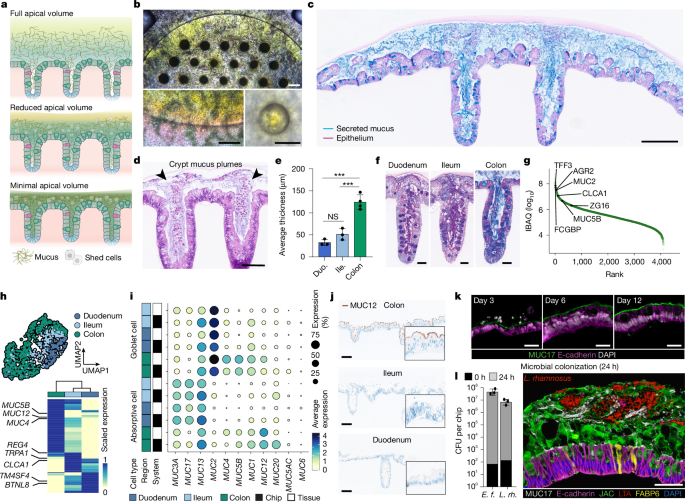
a,黏液积累策略的示意图。b,累积黏液(4天,5 μl;黄色;上)的上皮明场图像,e = 6。比例尺,200
受较高黏液水平及其潜在抗病原菌作用的启发,我们在黏液密度不同的条件下用 S.Tm 14028 感染结肠上皮。感染开始后 18 小时(hpi),S.Tm 在黏液较少(Mucuslo)的条件下引发强烈损伤,而在黏液致密(Mucushi)的情况下上皮基本未受影响(图 3a–d 和扩展数据图 6a–d)。此外,较致密的黏液导致微生物负荷、细胞侵袭和细胞因子释放减少,同时维持了屏障完整性(扩展数据图 6e–g)。这些保护效应伴随细胞脱落,主要定位于隐窝开口处,推测可阻碍细菌定植(扩展数据图 6h)。
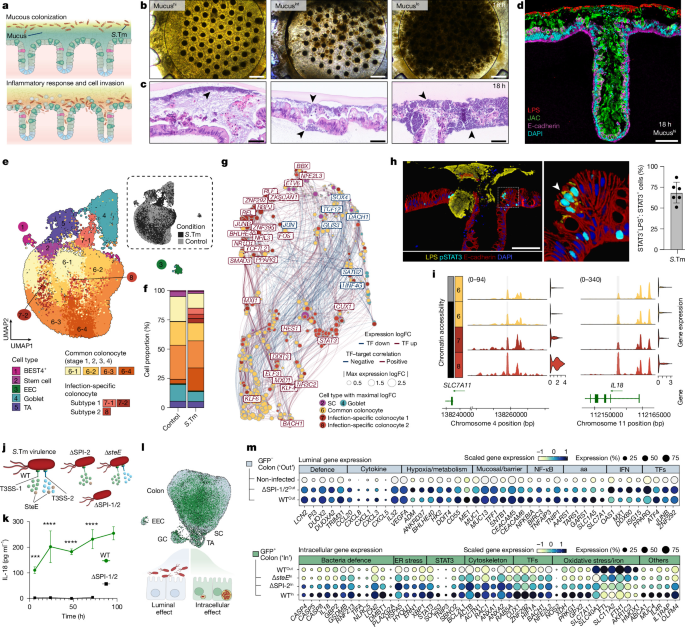
a,S.Tm 感染与上皮侵袭。b,c,第 10 天具有不同黏液水平的上皮(Mucushi:4 天,5 μl;Mucusint:2 天,5 μl;Mucuslo:4 天,120 μl,+洗涤)在 18 hpi 的明场和 H&E 染色(黑色箭头);e = 3。比例尺,500 μm(b)和 50 μm(c)。d,Mucushi 上皮(紫色和青色)的 mIF,黏液(绿色)在 18 hpi 保护免受 S.Tm 附着(红色);e = 2。比例尺,100 μm。e,第 10 天 Mucushi 上皮(d = 1,n = 5 合并)在 24 hpi ± S.Tm 的 UMAP RNA 嵌入。细胞按细胞类型(左)或条件(右上)着色。f,±S.Tm 条件下的细胞类型组成。g,前 500 个 DEG 及其跨细胞类型的相关性最高的 Pando 推断转录因子(TF)的共表达网络。边表示 Pando 预测的 TF–靶标对,边的颜色表示表达相关性。h,24 hpi 上皮(红色和蓝色)的 mIF,显示含 S.Tm(黄色)细胞中的 pSTAT3(青色);e = 5。比例尺,100 μm(左)。STAT3+LPS+ 细胞在总 STAT3+ 细胞中的比例(右)。柱表示 n = 6(点)的均值 ± s.d.。i,SLC7A11 潜在远端调控区和 IL18 内含子调控区的归一化染色质可及性水平,相邻小提琴图中显示匹配的表达。j,S.Tm WT 和突变株示意图,指示 T3SS-1/2 或特定毒力因子 SteE 的缺陷。k,96 hpi 内的 IL-18 分泌水平。连线连接 d = 1、每个时间点 n = 3–4 的均值 ± s.d.。使用普通双因素 ANOVA 与 Sidak 多重比较检验(****P < 0.0001)。l,第 10 天分选细胞在 24 hpi 时来自未感染和 WTGFP、ΔSPI-2GFP、ΔSPI-1/2GFP 和 ΔsteEGFP 感染细胞的 UMAP,按状态着色:绿色(侵袭,GFP+,“In”)或浅蓝色(非侵袭,GFP−,“Out”);d = 1,每株 n = 8–12。GC,杯状细胞。m,结肠细胞中选定基因的 Z 分数标准化基因表达。管腔感染效应(非侵袭,GFP−,“Out”)与未感染细胞比较,细胞内效应(侵袭,GFP+,“In”)与感染 S.Tm WT 的非侵袭细胞比较。ER,内质网。所示肠道区域:结肠(a–m)。
接下来,我们使用单细胞转录组和可及染色质测序(scMultiome)来表征 Mucushi 结肠上皮在 24 hpi 和上皮破损时的反应(Extended Data Fig. 6i)。我们在对照和 S.Tm 条件中检测到典型细胞类型,感染后成熟结肠细胞比例增加,这一转变曾在小鼠组织中报道27(Fig. 3e,f 和 Extended Data Fig. 6j–l)。值得注意的是,“结肠细胞亚型 1”(RNA 簇 C7-1 和 C7-2)和“亚型 2”(RNA 簇 C8)几乎仅见于感染条件(Fig. 3f 和 Extended Data Fig. 6k)。总体而言,所有细胞类型都对感染表现出显著反应,条件间有 3,056 个差异表达基因(DEGs)和 34,337 个差异可及开放染色质区域(DARs)(Extended Data Fig. 6m–p 和 Supplementary Table 3)。通路富集分析突出显示了低氧、NF-κB 以及屏障或细胞骨架特征,包括抗菌因子(LCN2 和 PIGR)、活性氧(DUOX2 和 DUOXA2)及炎性细胞因子(CCL20、IL18 和 IL32;Extended Data Fig. 6q–s)的上调。干细胞强烈上调 LCN2、趋化因子(CXCL1–3)和免疫调节因子(TNF 和 LTB)。这些结果共同表明,这是一种涉及感知、屏障维持和黏膜信号传导的复杂先天上皮反应。
我们使用染色质可及性数据推断上皮反应背后的基因调控网络(Fig. 3g)。该网络揭示了协调广谱反应的转录因子节点和靶基因,以及特异性协调感染特异性状态的簇。我们将 BHLHE40、ZNF292 和 RBPJ 鉴定为结肠细胞亚型 1 中排名靠前的差异表达转录因子,该亚型表现出在感染和炎症相关疾病中似乎保守的低氧特征28。STAT3 成为结肠细胞亚型 2 的核心节点。STAT3 的磷酸化(pSTAT3)已通过毒力因子 SteE30,31 与细胞内 S.Tm 感染29 相关联,导致支持细菌生态位的抗炎转录程序。pSTAT3 和脂多糖(LPS)共染色显示,在结肠和小肠样本中均有强共定位,而未感染条件中未检测到 pSTAT3(Fig. 3h 和 Extended Data Fig. 7a–c)。这些结果,连同 STAT3 负反馈调节因子 SOCS3 的表达,表明该细胞群具有 S.Tm 特异性,并含有带胞内细菌的细胞。
最后,我们根据不同条件下细胞类型之间的表达差异,将DEG归类为共表达基因模块(补充表3)。我们发现,结肠细胞亚型2特异性基因模块表现出活性氧、内质网应激、未折叠蛋白反应和铁死亡增加(扩展数据图7d和补充表4)。此外,我们观察到宿主细胞与病原体之间可能存在拮抗性相互作用,涉及非经典炎症小体信号通路(CASP4、CASP5和IL18)32以及具有抗炎作用的基因(SBNO2和TNIP3;扩展数据图7e,f)。BACH1是与NRF2(NFE2L2)33,34竞争的氧化应激和铁死亡关键调控因子,也位列上调最显著的转录因子之中(扩展数据图7g)。STAT3和BACH1的结合基序在S.Tm DAR中过度富集,表明二者可能都是该细胞群体的调控因子(补充表6)。最后,我们鉴定出感染后可及性增加的推定基因调控区域,包括推测被入侵细胞中IL18和SLC7A11的内含子区和远端区域(图3i和扩展数据图7h)。总体而言,这些发现揭示了人上皮细胞对S.Tm感染存在复杂的多部分基因调控应答,证实了S.Tm入侵细胞中STAT3的激活,并展示了工程化肠道如何被用于揭示人类感染应答。
毒力与负荷塑造宿主应答
S.Tm致病机制的核心是一种特化的毒力机器,包括两个针状III型分泌系统(T3SS-1/2),它们介导入侵和胞内生存26,35(图3j)。为研究毒力因子如何影响宿主对腔面和胞内S.Tm的应答,我们使用野生型(WT)和突变株进行了短时、高负荷感染(约3 h,感染复数约1:60,−mucus)。随后的庆大霉素处理去除了腔面刺激,同时将胞内S.Tm群体维持数天(扩展数据图8a)。
我们观察到,鞭毛驱动的运动性(ΔfliC–ΔfljB(ΔFg))对入侵的贡献大于SiiE依赖性黏附(ΔsiiF;扩展数据图8b)。与我们先前的结果一致(扩展数据图7a–c),内化的S.Tm主要定位于核下方基底侧,推测位于含沙门氏菌液泡(SCV)35内。胞内复制导致细胞挤出事件并伴随腔面释放,或SCV样结构破裂并基底侧释放S.Tm(扩展数据图8d和补充视频2和3)。IL-18水平在96 hpi内持续升高,是WT而非无毒力ΔinvG–ΔssaV(ΔSPI-1/2)S.Tm的标志性特征,从而将这一入侵特征与更广泛的腔面细胞因子应答区分开来(图3k和扩展数据图8e,f)。此外,该系统表现出毒力敏感性:与S.Tm 14028相比,S.Tm SL1344(参考文献36)引发了加剧的入侵驱动应答,表现为内化增加、细胞脱落和IL-18分泌增多(扩展数据图8g)。
工程化免疫功能健全人肠道组织中的宿主–微生物相互作用
为了解析管腔或胞内 S.Tm 诱导的宿主转录反应,我们对在 24 hpi 时感染 WTGFP、ΔSPI-1/2GFP、ΔssaVGFP(ΔSPI-2)或 ΔsteEGFP 菌株的 GFP+(侵袭(In))和 GFP−(未侵袭(Out))细胞进行了 scRNA-seq(Fig. 3j,l 和 Extended Data Fig. 8h,i)。侵袭发生在所有细胞类型中,但在干细胞中最低,可能是因为其位于隐窝基底(Extended Data Fig. 8j)。未侵袭(GFP−)结肠细胞的管腔反应在 WT 与 ΔSPI-1/2 之间相当,涉及缺氧、屏障和细胞因子基因(Fig. 3m)。一种低丰度结肠细胞状态似乎与侵袭无关,并以 IFN 信号(MX1 和 ISG15)为标志,可能反映了细胞外细菌识别37(Fig. 3m,‘depleted non-infected’,Extended Data Fig. 8i 和 Supplementary Table 4)。侵袭(GFP+)结肠细胞的胞内反应与多组学分析中的结肠细胞亚型 2 状态相匹配,触发了深刻转变(约 4,000 个 DEGs),其特征是促炎和抗炎、细菌识别、细胞骨架和氧化应激基因,并沿分化呈现可变模式(Fig. 3m,Extended Data Fig. 8k,l 和 Supplementary Table 2)。尽管效应子的贡献在功能上可能不同,但在 ΔSPI-2、尤其是 ΔsteE 侵袭细胞中观察到的减弱基因特征,将 SteE 定位为胞内转录景观的关键驱动因素(‘enriched in GFP+’;Fig. 3m 和 Extended Data Fig. 8i,l,m)。
在转录因子中,STAT3(STAT3、SOCS3 和 pSTAT3)在 ΔSPI-2 中减弱,并在 ΔsteE 侵袭细胞中缺失,确认了其由 SteE 介导的激活31(Fig. 3m 和 Extended Data Fig. 8l,n)。WT 和突变体侵袭引起了拮抗性 BACH1–NRF2 转录因子对的协同上调33,这与铁稳态调节因子(GPX4、FTH1、HMOX1 和 FTL)表达降低同时发生,提示 BACH1 活性占主导34(Fig. 3m 和 Extended Data Fig. 8l,o)。SLC7A11 是这种抑制的一个显著例外,可能通过非经典 BACH1 激活34、STAT3 调控38 或替代机制实现。尽管 BACH1–NRF2 的确切相互作用和作用仍有待完全阐明,但这些转录因子似乎在功能上与胞内 S.Tm 偶联,正如在小分子抑制剂处理中所观察到的(Extended Data Fig. 8p)。
最后,我们使用成像流式细胞术按细菌负荷对 S.TmWT 侵袭细胞进行分类,在 24 hpi 时鉴定出从单菌落到高负荷的组别(Extended Data Fig. 8q)。为了将胞内复制水平与宿主反应联系起来,我们对来自 GFPlo、GFPint 和 GFPhi 水平的索引分选细胞进行了单细胞总 RNA 测序(VASA-seq)(Extended Data Fig. 8r)。GFPhi 细胞每细胞最多有 35 个菌落形成单位(CFU),与我们先前定义的胞内基因模块相关性最强,将宿主反应与 S.Tm 活性和复制而非仅侵袭联系起来(Extended Data Fig. 8s,t)。独特的是,VASA-seq 不仅回收了非蛋白编码宿主转录本,还回收了参与代谢(mgtB、gltA 和 feoB)和 SPI-2 机制的细菌基因,突出了病原体的胞内适应(Extended Data Fig. 8u,v 和 Supplementary Table 3)。总之,这些数据提供了一个高分辨率、多模态图谱,揭示了毒力因子和胞内负荷如何塑造被侵袭上皮的反应。
文章标题:工程化免疫活性人肠道组织中的宿主–微生物相互作用
正文: 我们的转录组分析鉴定出 S.Tm 感染所触发的上皮信号,并确认上皮是病原体存在的感受器。要阐明这些信号的功能影响,需要其靶细胞群的存在。鉴于 S.Tm 感染与淋巴细胞靶向细胞因子(IL-18 和 TNF)及趋化因子(CXCL10 和 CCL20)的诱导相关,我们聚焦 T 细胞作为假定的响应者,并将其引入肠道工程化组织中。在人肠道中,TRM 细胞驻留于黏膜内以守护屏障完整性39。我们此前已表明,TRM 细胞可整合进 ISC 来源的类器官,并响应合成的 T 细胞受体(TCR)结合40。在此方法基础上,我们将自体组织驻留免疫细胞掺入工程化组织的 ECM 支架,从而建立免疫监视屏障(图 4a–c 和扩展数据图 9a–c)。由于近端黏膜免疫细胞密度更高5,这些细胞主要分离自小肠。我们首先评估了在无病原体威胁情况下免疫细胞与上皮的相互作用。正如其组织驻留表型有利于上皮相互作用所预期的那样(扩展数据图 9d–h),上皮内淋巴细胞以与来源器官相当的生理速率和巡逻速度浸润上皮41,且不损害屏障完整性(图 4d–i、扩展数据图 9i,j 和补充视频 4–6)。相比之下,血源性 T 细胞几乎未能整合进上皮(图 4f)。
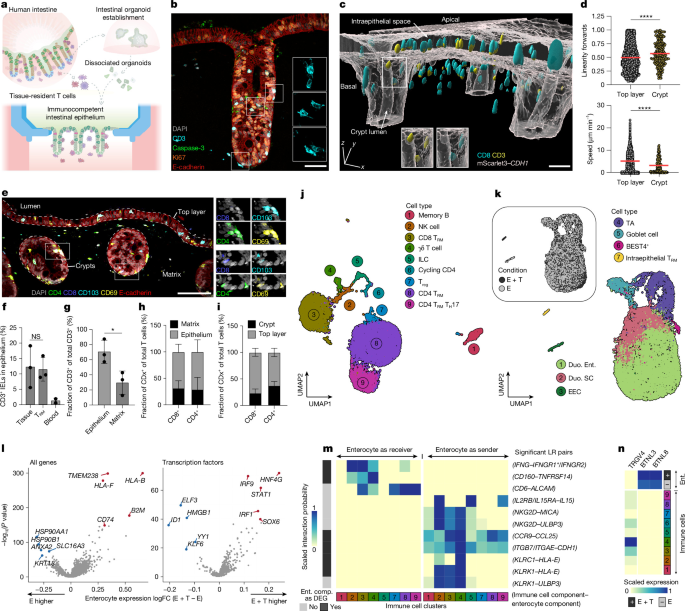
a,免疫细胞掺入系统的示意图。b,隐窝横截面的 mIF,显示 CD3+ TRM 细胞(青色)整合进上皮(E-cadherin+,红色);e = 6。比例尺,50 µm。c,工程化组织的 3D 重建,显示基质中的 CD8+(青色)和 CD3+(黄色)TRM 细胞以及 CDH1–mScarlet3 报告上皮(灰色);e = 1。比例尺,50 µm。d,免疫活性共培养物延时成像(42 分钟)中顶层和隐窝内 TRM 细胞移动的速度与线性度(n = 3,d = 1)。圆点表示单个 T 细胞,红线表示均值。采用非配对双尾 Mann–Whitney 检验(****P < 0.0001)。e,基质和上皮(E-cadherin+,红色)中表达 CD69+(黄色)和 CD103+(青色)的 CD4+(绿色)和 CD8+(蓝色)TRM 细胞的 mIF;e = 3。比例尺,100 µm。f,体外及非匹配原代组织中自体组织来源与异体血源性 T 细胞的上皮内整合。采用非配对双尾 Welch t 检验(P = 0.0359)。IEL,上皮内淋巴细胞。g,CD3+ TRM 细胞在上皮与基质之间的分布(d = 3(圆点),n = 3–4)。采用非配对双尾 t 检验(P = 0.0319)。h,i,组织驻留 CD4+ 和 CD8+ T 细胞在工程化组织各分区中的定位。图 f–i 中的柱表示均值 ± s.d.(d = 3(圆点),n = 3)。j,k,与上皮共培养(E + T)及仅上皮对照(E)的 TRM 细胞第 7 天 scRNA-seq 的 UMAP,按细胞簇着色(d = 1,n = 6 合并)。ILC,先天淋巴细胞;NK,自然杀伤细胞;Treg,调节性 T 细胞。l,TRM 细胞共培养后肠上皮细胞中的 DEGs,由双侧 Wilcoxon 秩和检验结合 Benjamini–Hochberg 校正定义。红点和蓝点分别突出显示上调与下调最显著的基因。m,CellChat 推导的肠上皮细胞–TRM 细胞配体–受体(LR)对相互作用概率。Ent. comp.,肠上皮细胞组分。n,肠上皮细胞中 BTNLs 及各类免疫细胞中 TRGV4 受体的表达。所示肠道区域:十二指肠(b–e,j–n),以及十二指肠和空肠(f–i)。
工程化免疫健全人肠道组织中的宿主–微生物相互作用
为解析细胞多样性和上皮–免疫串扰,我们在共培养 1 周后进行了 scRNA-seq。免疫区室表现出显著异质性,包括 CD8 T(CD8 TRM)细胞、CD4 T 辅助(CD4 TRM)细胞、调节性 T 细胞、T 辅助 17(TH17 TRM)细胞、γδ T 细胞、自然杀伤细胞、先天淋巴细胞(ILCs)和记忆 B 细胞(图 4j),表明免疫谱系保真性得以维持(扩展数据图 9k)。TRM 群体构成免疫细胞池的大多数,保持非增殖状态,与其在体内42的长寿命静息状态一致(图 4j 和扩展数据图 9d–g,k)。鉴于其占主导,以下我们将整个免疫区室称为“TRM 细胞”。尽管整体上皮细胞类型组成未受影响(图 4k 和扩展数据图 9l,m),免疫细胞的存在诱导了上皮抗原加工和呈递程序,以 MHC I 类(MHC-I)组分(HLA-B 和 B2M)及 MHC-II 分子伴侣 CD74 的上调为标志(图 4l、扩展数据图 9n–p 和补充表 4)。对肠上皮细胞簇的转录因子表达分析将基因表达变化与 STAT1、IRF1 和 IRF9 联系起来,这些是 IFNγ 信号的经典标志(图 4l),提示免疫来源的 IFNγ 促进这种基线免疫预激43(图 4m)。我们在蛋白质水平确认了培养上清中的 IFNγ(扩展数据图 9q)。
接下来,我们发现工程化组织再现了关键的上皮–免疫相互作用,包括 IFNGR1/2–IFNG、IL15RA–IL15(参考文献 44)和 TNFRSF14–CD160(参考文献 45)(图 4m 和补充表 7)。此外,引入驻留免疫细胞驱动上皮内嗜乳脂蛋白样(BTNL)分子 BTNL3 和 BTNL8 上调,可能以依赖 HNF4G 的方式46(图 4l)。这些上皮 BTNL 分子向免疫区室回传信号,促进 Vγ4+ γδ T 细胞成熟并建立保护性黏膜回路,其破坏与肠道病理47相关。
总之,这些数据表明工程化肠道组织保留了生理性免疫细胞行为,并促进了类体内上皮–免疫相互作用。
上皮 IL-18 指导 TRM 应答
在将 TRM 细胞纳入工程化组织后,我们接下来探究它们如何解读上皮来源信号,以在 S.Tm 感染时协调黏膜防御。在庆大霉素处理后,我们用高载量 S.Tm 攻击免疫健全屏障 3 小时(图 5a)。组织学分析证实细菌位于上皮内淋巴细胞附近(图 5b)。与仅上皮对照相比,驻留免疫细胞的存在加速了黏膜损伤,导致上皮脱落增加和屏障完整性丧失(图 5c 和扩展数据
a,含病原体、工程化上皮和TRM细胞的三室培养示意图。b,感染后48 hpi时,S.Tm介导的(LPS+,范围)上皮(E-cadherin+,红色;Ki67+,灰色)凋亡(caspase-3+,绿色)及CD3+ TRM细胞(青色)的mIF;e = 3。比例尺,50 µm和20 µm(插图)。c,S.Tm WT感染的免疫健全(E + T + S)屏障和仅上皮(E + S)屏障随时间的明场图像;e = 6。比例尺,200 μm。d,E + T + S屏障随时间分泌的细胞因子。线条表示平均值 ± s.e.m.(n = 3,d = 1)。e,明场图像;e = 3。比例尺,500 μm。Cont.,对照。f,感染后48 hpi时S.Tm WT感染和突变株感染屏障的分泌细胞因子(n = 3,d = 1)。g,在抑制IFNγ诱导通路并使管腔暴露于细菌组分后,48 hpi时的IFNγ分泌。柱表示平均值 ± s.d.(d = 2(点),n = 3)。采用嵌套单因素方差分析及Dunnett多重比较检验(PMAPK = 0.0008,PPI3K = 0.0014,PLPS + Fg = 0.0005,*PNon-infected = 0.0004)。h,评估S.Tm WT处理或EpCAM TCB处理(5 ng ml−1)的E + T屏障(48 h)中CD3 TCR内化。CD3的中位MFI:S.Tm = 1,478 ± 22.9,对照 = 1,230 ± 17
为了确定TRM细胞激活是否需要上皮侵袭,还是仅需管腔暴露于病原体,我们利用了先前引入的S.Tm突变体(ΔFg、ΔSPI-2和ΔSPI-1/2;图3)。我们发现黏膜损伤的程度和TRM细胞反应的幅度与S.Tm侵袭能力和上皮IL-18分泌相关(图5e,f和扩展数据图10g)。此外,与先前描述的更强的上皮反应一致(扩展数据图8g),S.Tm SL1344诱导了比S.Tm 14028更快速和严重的免疫病理(扩展数据图10h)。总之,这些数据将TRM细胞反应与病原体毒力、侵袭能力以及随后的上皮细胞因子分泌联系起来。尽管TRM细胞反应经典上由抗原特异性TCR定义,但其先天样旁观者反应的能力是人类黏膜免疫的一个关键但知之甚少的特征。我们试图了解S.Tm介导的TRM细胞激活是由分泌的上皮信号驱动,而不是TCR直接结合上皮MHC。抑制PI3K和p38 MAPK(对先天样IFNγ诱导至关重要50)显著抑制了反应,而依赖TCR的LCK抑制51则没有效果(图5g)。同样,表面TCR表达在S.Tm感染期间保持稳定,这与通过EpCAM–CD3双特异性52合成TCR接合所触发的预期下调形成对比(图5h)。来自感染的仅上皮屏障的条件培养基足以激活TRM细胞,而直接用细菌病原体相关分子模式(LPS和鞭毛蛋白)刺激未能触发脱颗粒(图5g和扩展数据图10i)。我们注意到这种非同源反应似乎是组织驻留的标志,因为同种异体和自体血液来源的T细胞对感染仍无反应,尽管表现出大量的CD45RO+群体(扩展数据图9d)、高活力和IL-2诱导能力(图5i和扩展数据图10j,k)。总之,这些结果确立了该系统中S.Tm诱导的TRM细胞激活是一种不依赖TCR的旁观者反应,需要上皮传递的炎症信号。S.Tm侵袭后IL-18的诱导与T细胞反应的动力学密切吻合(图5d),表明该细胞因子是T细胞激活的关键上皮协调者。CD4+ TRM细胞上IL-18Rα的高表达支持了这一点,这赋予了对exogenous IL-18和S.Tm感染的显著反应性(图5j和扩展数据图10l,m)。为了评估其作为上皮信使的作用,我们使用CRISPR–Cas9在肠道类器官中生成了IL18敲除,导致在基线和攻击后IL-18表达的消除(图5k和扩展数据图10n)。事实上,WT S.Tm感染的突变体屏障中的IL-18水平与无毒ΔSPI-1/2感染和未感染对照相当(图5l)。在评估TRM细胞反应时,IL-18缺陷显著抑制了炎症反应(图5l,m),减弱了细胞毒性IL-18Rα+CD4+响应群体中的细胞内IFNγ水平(扩展数据图10o)。关键的是,IL-18的缺失保护屏障免受病理性脱落和变薄(图5n和扩展数据图10p),尽管功能性T
我们已报道了生物工程化、可从肠腔接触的人肠道组织,其包含具有周期性重复隐窝的上皮,这些隐窝维持 LGR5+ 干细胞、类体内细胞组成和模式化,并在多个供体中保留转录组特征。相同的培养基和生物物理培养条件会因干细胞来源不同而产生区域特异性特征。细胞类型成熟和顶端总体积减少使形成具有成熟糖萼的区域特异性黏液层成为可能。此外,自体 TRM 细胞巡逻屏障并与上皮进行双向串扰,通过 IFNγ 信号传导赋予上皮细胞免疫响应状态。
该系统的模块化使在人类背景下对 S.Tm 感染开展新探究成为可能,为改进生理相关肠道感染模型的集体努力作出贡献53。极性细胞中 S.Tm 的基底外侧定位推测促进其向固有层播散,这一现象已在体内被报道54,55。此外,在 SL1344 和 14028 菌株之间观察到的表型差异可能扩展到临床分离株和人类限制性病原体(例如 Salmonella enterica subsp. enterica serovar Typhi、Shigella flexneri 和 Vibrio cholerae),包括研究影响细菌基因表达和抗生素敏感性的宿主因素。我们以单细胞分辨率绘制了支撑腔面和细胞内 S.Tm 的基因调控网络。上皮协调伴随 S.Tm 定植的炎症、代谢和结构反应26,并表现出在体内协调多谱系免疫募集的先天感知能力。S.Tm 侵袭通过 SteE 依赖的 STAT3 基因调控枢纽重塑宿主转录组,该枢纽扩展了在巨噬细胞和永生化细胞系中的结果29,31。SPI-2 贡献降低可能源于非转录性效应器作用,或源于诱导 SPI-1 的预培养方案导致的延迟激活56。此外,氧化应激和铁稳态的变化提示与其他细胞内感染相关的宿主–病原体相互作用57,值得进一步研究。总体而言,这些反应高度受病原体细胞内负荷的影响。
将我们先前的工作40推进到顶端可接触的免疫活性系统,我们证明 S.Tm 侵袭时上皮 IL-18 足以驱动 TRM 细胞活化和细胞因子释放,这反映了临床胃肠型沙门菌病48,49。该系统使我们能够阐明这种旁观者 T 细胞活化的功能性效应,与先前关于 TRM 细胞先天样多功能能力的报道一致58,59,60。TRM 细胞增强感染介导的上皮脱落,这可能有助于病原体清除61,并与 S.Tm 感染期间腹泻的快速发生相一致。尽管小鼠研究已确定 IL-18 对 S.Tm 感染后 CD4+ T 细胞防御的必要性62,但已有研究表明,肠神经元而非上皮是肠道保护中 IL-18 的关键来源63。我们证明,人肠道上皮能够通过 IL-18 有效激活 TRM 细胞以驱动防御反应,至少在体外环境中如此。值得注意的是,S.Tm 感染64 和 IL-18(参考文献 65)与炎症性肠病的发生有关。我们的数据提出一种可能性:这种关联可能由细胞毒性 IL-18Rα+CD4+ T 细胞群体的出现所支撑58,62。
工程化免疫功能健全的人肠道组织中的宿主–微生物相互作用
尽管我们的平台为人类肠道体外建模提供了一个独特窗口,但仍存在若干局限。工程化组织缺乏绒毛结构、特化的 Paneth 细胞或 M 细胞,以及髓系免疫谱系——这些是抗感染免疫的关键介质。缺乏液体交换可能影响由减少顶端培养基所积累的黏液层的生物物理特征。此外,由于黏液保护,S.Tm 的侵袭率可能超过生理水平。未来研究可通过生物工程方法9、黏液促分泌剂、细胞因子补充或纳入额外的共生菌和免疫谱系来规避这些局限。
除宿主–病原体相互作用之外,工程化组织和分析框架拓展了可在 ex vivo 中研究的问题。成熟、图案化的上皮开辟了区域特异性药物与营养吸收、黏液生物学,以及与炎症性肠病发病机制相关的上皮–TRM 细胞相互作用等研究方向。总体而言,该平台使该领域更接近于在可控且易操作的人类环境中捕捉复杂的器官级过程。
方法
人体样本与伦理声明
人类肠道组织切除,以及同时进行的数据收集和实验程序,均在非营利基金会 Human Tissue and Cell Research-Services GmbH 和 University Center for Gastrointestinal and Liver Disease 的框架内进行,并包括患者知情同意。Human Tissue and Cell Research-Services GmbH 基金会的框架获得了 Ludwig Maximilian University 医学院伦理委员会(编号 025-12)和 Bavarian State Medical Association(编号 11142)的批准。University Center for Gastrointestinal and Liver Disease 的框架依照《赫尔辛基宣言》获得批准,并由伦理委员会(Ethics Committee of Basel, EKBB,编号 2019-02118)审查和批准。同意的患者因各种肿瘤适应证接受了内脏手术并部分切除肠道(精确肠道区域列于 Supplementary Table 1)。我们使用切除标本中显微镜下和/或肉眼无肿瘤的区域进行进一步制备和下游处理。在妊娠终止后,并依据当地法律和认证采购服务取得母亲书面同意,获得了一份发育中的组织切除标本。所有组织均已完全匿名化,所有程序均按照相关伦理指南和法规进行。
微器件设计与制造
在开展本项目工作期间,使用多种微加工技术制作了大量微器件原型版本,包括洁净室软光刻、3D打印、双光子聚合(2PP)光刻、计算机数控(CNC)铣削和塑料注塑成型。最终芯片设计为载玻片格式(75 × 25 mm),每片载玻片上包含三个独立芯片。每个芯片包含一个中央水凝胶腔室,两侧各有一个侧边培养基储液池,顶部有一个顶部培养基储液池。水凝胶前体通过加样孔注入,通向中央凝胶腔室。在凝胶注入前,将一个底部带有微拓扑结构(例如仿生微柱阵列)的圆柱形印章放置在顶部储液池的印章固定边缘上。凝胶聚合后(详见单独章节),移除印章,在水凝胶表面留下反相微拓扑结构(例如微孔阵列)。随后将顶部和侧边储液池填充PBS或细胞培养基。顶部储液池用于细胞接种,并在水凝胶上皮覆盖和屏障形成后作为顶端培养基储液池。侧边储液池中的培养基被动扩散穿过凝胶,从基底侧向上皮组织提供营养。早期原型使用传统软光刻和聚二甲基硅氧烷(PDMS)成型工作流程制作,该流程建立在瑞士联邦理工学院微纳技术中心(EPFL)。3D芯片设计被拆分为两块光掩模,依次对齐以实现伪3D特征和相位引导微柱的不同高度。芯片布局通过激光光刻(VPG200,Heidelberg Instruments)图案化到镀铬熔融石英基底上。将三层SU8 GM1075(Gerlteltec)依次旋涂到脱水硅晶圆上,以达到750 μm的总模具厚度。前两层250 μm层经过软烘、通过第一块光掩模(MA6/BA6,Süss MicroTec)暴露于紫外光并后烘。然后,旋涂第三层SU8层,软烘,并使用专用对准标记将第二块光掩模与现有图案对齐。经过最终的后曝光烘烤和用丙二醇甲醚醋酸酯(PGMEA;Sigma)显影后,模具在135 °C下硬烘4 h,并使用气相三氯(1H,1H,2H,2H-全氟辛基)硅烷(Sigma-Aldrich)硅烷化过夜。PDMS(Sylgard 184,Dow Corning)以10:1的基础剂与固化剂比例混合,倾倒到模具上,真空脱气,并在80 °C下固化24 h。PDMS复制品被切割、打孔并等离子键合到玻璃底培养皿上。软光刻流水线的优势在于能够制造高分辨率微特征,且通量相对理想,因为单块晶圆可生产10–20个芯片。然而,制造高度超过500 μm的模型具有挑战性,且只能从PDMS层的单侧制造阶梯状伪3D特征。为克服这些限制,我们探索了若干其他互补制造策略。商业3D打印技术如熔融沉积建模和立体光刻被用于生产较大模型(Formlabs Form 4)。然而,这些方法缺乏高质量PDMS成型所需的分辨率和表面光洁度,仅适用于某些早期概念验证原型。因此,我们在此使用UpNano NanoOne打印机进行2PP光刻,以制造芯片的精细3D特征。简言之,微芯片的3D模型在Autodesk Fusion(最新版本)中创建,导出为STL文件,并使用UpNano Think3D软件处理。模型使用UpPhoto树脂(UpNano)在玻璃盖玻片上打印。NanoOne作为中尺度制造领域最发达的打印机脱颖而出,能够打印大型st
结构(xy 方向 10–20 mm,高度可达 40 mm)得益于多项先进技术:在大树脂储液槽中的浸没式打印模式、高功率 1,000 W、780-nm 激光配合 5 × 0.25 数值孔径(NA)物镜实现快速打印,以及显著缩短打印时间的自适应分辨率技术(高达 450 mm3 h−1)。打印后,将盖玻片在异丙醇中清洗,并使用气相 trichloro(1H,1H,2H,2H-perfluorooctyl) silane(Sigma-Aldrich)过夜硅烷化。浇铸 PDMS,脱气,在 80 °C 下固化,然后切割复制品并将其等离子键合到玻璃底培养皿上。该方法使我们能够制造高质量的原型,以验证 3D 微结构设计元素。然而,主要限制是用于制造大量芯片的放大技术。更重要的是,工艺流程仍然导致 3D 形貌特征仅来自 PDMS 复制品的一侧。为了克服后一个问题,一些实验室通常制造多层 PDMS 芯片。在这种方法中,各个 PDMS 层分别制造、对齐并等离子键合在一起。早期曾探索这一方向以制造少量原型;然而,对齐过程繁琐,不适合以可接受的质量进行大规模芯片制造。为了解决这个问题,受工业注塑成型技术的启发,我们开发了一种用于 PDMS 固化的盒式模具。模具通过 CNC 铣削丙烯酸、铝或钢制成,具体取决于所需的特征尺寸和质量。每个盒子由两个模具部件组成,分别带有芯片底面和顶面的微形貌。组装时,部件精确配合,从而实现设备两侧的准确对齐。将 PDMS 注入模具的中心空间,在真空腔中脱气,并在 80 °C 烘箱中固化。固化后,打开模具,切割 PDMS 片材并将其键合到玻璃底培养皿上。该工艺克服了先前所述技术的许多限制,并能够单批次可扩展生产数百个高质量芯片。主要缺点是需要为 CNC 铣削调整设计特征:一些最小的特征必须放大,尖角必须倒圆。然而,我们不认为这是一个缺点,因为同时我们开始探索工业塑料成型技术,以消除最后一个剩余问题:PDMS 材料本身。尽管 PDMS 非常适合原型制作,但其对小分子的高吸收性使其不适合转化应用和药物测试。PDMS 盒式成型过程中的许多经验和设计优化直接转化为最终注塑塑料芯片的设计。目前,芯片主体由环烯烃共聚物(COC)制成,因为其收缩率低、耐化学腐蚀且具有光学透射性。主体制造成单件,然后将 170-μm 的 COC 薄膜键合到底面。后来设计并单独生产了转换载玻片的匹配盖子,也通过 COC 注塑成型工艺。组装后,芯片包装并使用环氧乙烷气体灭菌。大规模芯片生产外包给外部制造设施。
印章制备
采用 2PP 打印模型进行复制模塑,以 PDMS 制作带有隐窝模拟微形貌的印章。首先,在 Autodesk Fusion(最新版本)中设计模拟结肠隐窝的微柱阵列。测试并优化了多种形貌,最终的微形貌设计由略呈锥形的微柱组成,直径范围为 70 至 120 μm(从上到下),高度为 700 μm。使用 NanoOne(UpNano)2PP 打印机在玻璃盖玻片上以 UpPhoto 树脂和 10 × 0.4 NA 物镜打印该 3D 模型。为生成具有反相形貌的母模,对打印结构进行等离子体活化,并使用气相 trichloro(1H,1H,2H,2H-perfluorooctyl) silane(Sigma-Aldrich)过夜硅烷化。将 PDMS(Sylgard 184,Dow Corning;基础剂与固化剂比例为 10:1)浇注在母模上,真空脱气,并在 80 °C 下固化 12 h。将所得 PDMS 复制品切割、等离子体活化并按上述方法过夜硅烷化。随后,该 PDMS 负模被反复用作模具,使用相同步骤(Sylgard 184,10:1 比例,80 °C 固化 12 h)浇铸最终 PDMS 印章。
微 stamping 水凝胶形貌
为生成芯片用 ECM,按照制造商说明中和牛 TeloCol-6 I 型胶原蛋白溶液(5225-50 ml,Advanced Biomatrix),然后与 Matrigel(356231,Corning)以 87.5:12.5(v/v)比例混合。将带有模拟隐窝柱阵列形貌的 PDMS 印章放置于中央顶部储液池中。通过凝胶加载端口注入凝胶后,水凝胶在 37 °C 热板上聚合 10 min。ECM 聚合后,所有芯片储液池均用 PBS 或细胞培养基补满。制备好的含水凝胶芯片可在 37 °C、5% CO2(以下称为“培养箱”)中保存数周,或在使用前保存于 +4 °C 冰箱中。水凝胶刚度使用 MCR 702e MultiDrive 振荡剪切流变仪(Anton Paar)在平行板配置下以 PP25/P3 测量板测定。假设水凝胶为弹性且几乎不可压缩,根据储能模量(G′)估算杨氏模量(E),使用关系式 E = 2 G(1 + ν) ≈ 3 G′,其中泊松比(ν)约为 0.5。在多个批次和重复中,水凝胶的杨氏模量为 3,000 ± 500 Pa。
组织驻留免疫细胞和肠道类器官的分离
简言之,肠道组织的处理方法是:使用镊子和剪刀从肠道组织基底侧去除下方的肌层、浆膜和脂肪。剩余黏膜组织用 DPBS(10010-015,Gibco)彻底清洗,并补充青霉素–链霉素(1,500 U ml−1;15140122,Gibco)、庆大霉素(500 µg ml−1;15750060,Thermo Fisher Scientific)和 primocin(50 µg ml−1;ant-pm1,Invivogen),然后使用玻璃盖玻片从腔侧去除多余黏液,并从基底侧去除血管。
组织驻留免疫细胞分离
为规避传统酶解离所导致的活力差和表型改变66,67,我们采用并优化了一种基于支架的迁移方法68,我们此前已表明该方法可最大限度提高组织驻留免疫细胞的回收率并维持表型完整性40。如前所报道40,我们通过 scRNA-seq 和流式细胞术分析进行的表征显示,绝大多数分离细胞为 TRM 细胞。因此,我们使用 TRM 细胞一词来描述从肠道组织分离的总免疫细胞组分。通过流式细胞术,我们根据以下一种或多种标志物的评估将其表征为 TRM 细胞:CD45RO+、CD69+、CD103+、CD45RA− 和 CCR7−。
用手术刀将清洁组织切成方形小块(约 5 × 5 mm3)。随后,将每个组织块加载到 9 × 9 × 1.5 mm3 的钽涂层碳基支架(MSPP23281-1-REV-A, Ultramet)上,并置于含 2 ml 无细胞因子免疫培养基(补充表 1)的 24 孔板(CC7682-7524, CytoOne)中培养。24 小时后,取出带有组织的支架,并通过充分吹打从孔底收获迁出细胞。随后对细胞计数,并在进一步使用前于 CryoStor(C2874, Sigma-Aldrich)中进行生物样本库冻存。
肠道类器官生成
为分离用于建立类器官的供体匹配隐窝,使用相邻的清洁组织块(约 3 cm2)。用玻璃盖玻片去除组织中的肠道绒毛。随后将组织置于 DPBS + 10 mM EDTA(15575020, Thermo Fisher Scientific)中,在冰上于摇床孵育 30 分钟。接下来,用盖玻片刮下组织中的隐窝。将隐窝收集于类器官培养基(补充表 1)中。隐窝经离心并重悬于 GFR Matrigel(356231, Corning)中。在 37 °C 聚合 15 分钟后,加入含 10 µm Y-27632(72305, Stemcell Technologies)的类器官培养基。类器官形成后,每 7 天传代一次(最多 25 代)。传代三次后,进行类器官支原体检测(LT07-710, Lonza)。本研究所用所有细胞系均经证实为支原体阴性。使用 CELLBANKER 1(11888, Nippon Zenyaku Kogyo)进行类器官冻存。传代按先前描述52的方法进行。简要而言,去除类器官培养基,并用 DPBS 洗涤孔。接下来,加入 500 µl Gentle Cell Dissociation reagent(07174, Stemcell Technologies),室温孵育 2 分钟,然后将穹顶收集到 Falcon 管中。再于室温孵育 15 分钟后,将悬液在 4 °C 下以 350g 离心 5 分钟。去除液体后,用类器官洗涤培养基(补充表 1)剧烈重悬沉淀,以打散类器官。打散后的类器官以 500g 离心,弃上清,然后将沉淀重悬于 GFR Matrigel。
类器官系的基因工程
为生成 LGR5、CDH1 和 H2BC4 报告基因类器官系,按先前描述69设计打靶载体。人肠道类器官在电转前 24 小时与 1.25% DMSO(v/v)和 10 µM Y-27632(72305, Stemcell Technologies)共同孵育。收获类器官(每条件约 100 万个细胞),用 TrypLE(12604-013, Gibco)解离为 3–5 个细胞的团块,用 Optimem(31985070, Gibco)洗涤两次,然后重悬于含最多 10 µg 打靶载体和 10 µg 表达 Cas9 与 guide RNA 的载体的 High Performance Electroporation Solution(45-0805, BTXpress)中。使用 NEPA21 Super Electroporator(Nepagene)按先前描述70的设置进行细胞电转。单细胞接种于生长因子减少的 Matrigel(356231, Corning)后,维持 Y-27632 48 小时。报告基因阳性的类器官通过手动挑取或经 FACS 富集。
为生成 IL-18 基因敲除,按 1:8 比例用 20 µg Cas9–GFP 和 guide RNA 表达构建体转染细胞,并在含 5% Matrigel 的培养基中过夜孵育。转染细胞经 FACS 富集后,培养 10–14 天。手动挑取最多八个克隆,并通过靶向位点的 Sanger 测序进行基因分型。
细菌的基因工程
按补充表 1 所列,使用 S.Tm NCTC 12023(
invG 或 steE 缺失的突变株按先前所述71通过 λ-Red 重组生成,使用 pKD13 作为模板,用 Supplementary Table 1 中列出的 Del13 引物组(由 IDT 合成)进行扩增,并使用 pWRG730 表达 λ-Red 重组酶功能72。通过菌落 PCR 使用 DelCheck for 引物和 K1 Red-Del 确认 aph 抗性盒正确插入靶基因。如有需要,通过辅助质粒 pE-FLP73 介导的 FLP 重组去除 aph 抗性盒。检查所得克隆是否丢失卡那霉素抗性和 pE-FLP,并通过使用 DelCheck For/Rev 引物组的菌落 PCR 确认 FLP 介导的缺失。
菌株 MvP3487 按标准流程通过 P22 转导将 ΔssaV::aph 等位基因导入 MvP1764 而生成。检查所得突变株是否不含溶原菌。
工程化肠道的接种与培养
对于芯片的接种——一旦包含肠上皮细胞,此后称为“工程化肠道”——将来自胃肠道不同区域(十二指肠、空肠、回肠和结肠)、处于第5至25代、约4日龄的人肠道类器官收集于基础培养基(Supplementary Table 1)中,并转移至 15-ml Falcon 管。在 4 °C 下以 300g 离心 4 分钟后,吸去基础培养基,并将沉淀在基础培养基中充分重悬。重复离心步骤后,用含 250 U ml−1 DNase I(4536282001, Roche)和 10 µm Y-27632(72305, Stemcell Technologies)的 TrypLE express 溶液(12604-013, Gibco)在 37 °C 下处理 8 分钟使类器官单细胞化,随后进行剧烈重悬。该步骤进行两次,随后通过加入含 10% FBS 的基础培养基迅速终止解离。接着,使细胞通过 40-µm 滤网(43-50040-51, PluriSelect),然后在 4 °C 下以 500g 离心 4 分钟。之后,将细胞重悬于含 10 µm Y-27632 的芯片培养基(Supplementary Table 1)中。将约 1.5 × 10⁵ 个细胞以 3 µl 体积接种到每个微图案化水凝胶上。立即向工程化肠道的每个侧储液池加入约 150 µl 含 10 µm Y-27632 的芯片培养基,而中间腔室保持空置,以便细胞附着到 ECM。在培养箱中放置 30 分钟后,向中间腔室小心加入 100 µl 芯片培养基(+10 µm Y-27632 + 5% FBS),以避免细胞脱离。培养液每两天更换一次。第二天后去除约 5% 的 FBS 补充(详情见 Supplementary Table 1)。
免疫细胞水凝胶接种与免疫活性工程化肠道的培养
在水凝胶接种当天,按照我们之前描述的方案52解冻 TRM 细胞或外周血单个核细胞。使用 EasySep Human T Cell Isolation kit(17951,Stemcell Technologies)和 EasySep Magnet(18000,Stemcell Technologies),按照制造商的说明从外周血单个核细胞中分离 T 细胞。在 Countess II(Invitrogen)上使用台盼蓝(216040,Invitrogen)评估免疫细胞的活力和数量。如果解冻的 TRM 细胞爬出物的活力低于 75%(由于残留的组织碎片),则按照制造商的说明,在 OctoMACS 分离器(130-042-109,Miltenyi Biotec)上使用 MS 柱(130-042-201,Miltenyi Biotec)应用 Dead Cell Removal Kit(130-090-101,Miltenyi Biotec)(通常可提高至 85% 以上的活力)。之后,将免疫细胞置于培养箱中直至进一步处理。芯片按上述方法制备直至水凝胶 loading。然后,将约 1 × 10⁵ 个免疫细胞与每芯片 6 µl 的 ECM 混合。接下来,通过 loading port 将每芯片 26 µl 的 ECM 分配到 mid-reservoir 中。紧接着,将 6 µl 的 ECM-免疫细胞悬液小心地滴加到翻转的 PDMS 印章上(微图案朝上),并使用镊子转移到工程化肠道 mid-reservoir 中先前分配的 ECM 上。接下来,免疫-水凝胶悬液在 37 °C 下聚合 15 分钟。ECM 聚合后,向免疫芯片载玻片补加免疫芯片培养基(Supplementary Table 1)以便于去除微印章。在如上所述进行类器官解离和上皮细胞接种后,立即向工程化肠道的每个侧储液池中加入 150 µl 含有 500 pg ml−1 IL-15(570306,BioLegend)和 10 µm Y-27632 的免疫芯片培养基,而中室保持空置,以允许细胞附着到工程化肠道的 ECM 上。在培养箱中放置 30 分钟后,小心地向中室加入 100 µl 免疫芯片培养基(+500 pg ml−1 IL-15 + 10 µm Y-27632)。每隔一天更换免疫芯片培养基(+500 pg ml−1 IL-15)。
悬浮 TRM 细胞的重组细胞因子和条件培养基处理
为了评估细菌成分对悬浮 TRM 细胞的影响,在免疫培养基中补充 LPS(100 ng ml−1;L3024-5MG,Sigma-Aldrich)和鞭毛蛋白(50 ng ml−1;tlrl-epstfla-5,InvivoGen)并培养 48 小时。类似地,将 IL-15(500 pg ml−1)和 IL-18(10 ng ml−1;592106,BioLegend)单独或组合加入免疫培养基中,用于 TRM 细胞悬浮培养 48 小时。为了评估 T 细胞对上皮分泌组的活化反应,从仅含上皮细胞的芯片的基底储液池中,在 S.Tm. 感染后 48 hpi 收集条件培养基。收集该培养基,转移到培养板中并保持在 −80 °C 直至实验当天。解冻后,将条件培养基与补充有 1,000 pg ml−1 IL-15 的新鲜免疫培养基按 1:1(v/v)混合,最终 IL-15 浓度为 500 pg ml−1。随后,TRM 细胞在该混合物中悬浮培养 48 小时。在这些培养期之后,通过流式细胞术对细胞进行分析。
分离和消化后的免疫细胞和上皮细胞的流式细胞术
组织解离和单细胞制备
文章标题:工程化免疫活性人肠道组织中的宿主–微生物相互作用
正文: 对于基线表型分析,免疫细胞从肠道切除标本中回收,经40 µm滤网过滤后直接处理。对于管腔内容物评估,细胞从芯片可及的管腔储液池中回收。对于用于细胞内细胞因子评估的芯片收获样本和悬浮培养的 TRM 细胞,样本在收获前用蛋白转运抑制剂混合物(00-4975-93,Thermo Fisher Scientific)处理4小时。为获得用于染色的组织单细胞悬液,样本通过3 mm活检打孔器取出并转移至预热的RPMI中,补充有L-谷氨酰胺(1X)、5% FBS、HEPES(1X)、DNAse I(40 U ml−1)、胶原酶D(2 mg ml−1;11088858001,Millipore)和胰蛋白酶抑制剂(1 mg ml−1;T9128,Sigma)。样本在摇床中(1,000 rpm,37 °C)孵育10分钟,每3分钟通过剧烈吹打进行机械解离。在可见崩解后,细胞离心(500g,3分钟),重悬于含DNAse I(40 U ml−1)的Accutase中,并在室温下孵育10分钟直至获得单细胞悬液。所有样本均经过过滤(40 µm),并在FACS缓冲液(补充有2 mM EDTA和2% FBS的DPBS)中洗涤两次后染色。
常规表面和细胞内染色
细胞在PBS中用True-FcX(1:200;422302,BioLegend)在Brilliant Stain Buffer(566385,BD Biosciences)中室温孵育10分钟,随后离心后在PBS中使用可固定活性染料(00-4975-93,Thermo Fisher)孵育10分钟。表面抗体在FACS缓冲液中室温孵育15分钟。离心和表面标记后,样本根据其实验要求进行处理。基线样本用4%多聚甲醛(PFA)室温固定30分钟。细胞内细胞因子样本使用IC固定缓冲液固定(室温避光30分钟;15284728,Invitrogen),在1X透化缓冲液(15284728,Invitrogen)中洗涤,并与细胞内抗体室温孵育30分钟。最后,样本在1X透化缓冲液中再洗涤一次后离心。
29色表面和细胞内染色
细胞在FACS缓冲液中用True-FcX(1:200;422302,BioLegend)和brilliant stain buffer(566385,BD Biosciences)在4 °C孵育15分钟。不洗涤,直接加入2X浓缩的趋化因子受体(CX3CR1、CXCR5、CCR7和CD103)抗体预混液,并在37 °C培养箱中孵育20分钟。离心后,其余表面抗体和链霉亲和素在FACS缓冲液中4 °C孵育20分钟,随后用PBS洗涤一次并离心。然后在PBS中加入活性染料,4 °C孵育20分钟,随后离心。为固定和透化细胞以进行细胞内细胞因子和转录因子染色,按照制造商说明使用FoxP3试剂盒(00-5523-00,Thermo Fisher Scientific)(4 °C,30分钟)。离心后,细胞内抗体在1X透化缓冲液中制备,并在37 °C孵育30分钟。最后,样本在1X透化缓冲液中洗涤两次,然后进行最终离心和采集。
最终细胞悬液重悬于150 µl FACS缓冲液中,并在BD Fortessa或Cytek Aurora(五激光配置)上采集。数据使用FlowJo(v10;BD Biosciences)和OMIQ(v1.22;Dotmatics)分析。所有表面和细胞内染色抗体见补充表1。
高维数据预处理和统计分析
从流式细胞术获取的原始数据中,使用 FlowJo 软件(v10.10;BD Biosciences)通过手动门控鉴定活 CD45+ 细胞。对于流式细胞术数据,在 FlowJo(BD Biosciences)中通过对活免疫细胞进行预门控来校正补偿矩阵,并导出活单细胞免疫细胞的总比例。随后使用反双曲正弦(arcsinh)函数(辅因子范围在 400 至 10,000 之间)对数据进行变换,然后导入 OMIQ 环境(v1.22;Dotmatics)进行后续分析。
高维分析基于先前描述的工作流程74进行。简言之,生成 UMAPs75,并将 FlowSOM 聚类76叠加到降维图上。使用 Prism(v10.6.1)基于手动门控输出在下游生成频率图。
工程化肠上皮的通透性评估
为评估工程化上皮在稳态条件下的屏障完整性,彻底吸去顶端和基底培养基。接下来,向顶端储液池中加入 120 µl 溶于芯片培养基(补充表 1)的 100 µg ml−1 Cascade Blue hydrazide, trilithium salt(C3239,Invitrogen)溶液。向侧储液池中加入 170 µl 不含 Cascade Blue 的芯片培养基。该测定在培养箱中进行 180 min。随后,使用 Cell Culture Microplates(655090,Greiner Bio-one)在 Flex Station 3 板读仪(Molecular Devices)中定量基底培养基的荧光,使用 SoftMax Pro 软件(v7.2)从顶部进行测量,激发波长为 380 nm,发射波长为 420 nm。扩散至基底腔室的 Cascade Blue 浓度根据标准曲线计算,所得表观渗透性(Papp)使用以下公式定量:
其中 Vbasal 是基底腔室的体积,dCbasal 是基底腔室中测得的浓度,A 是生长在 ECM 上的上皮单层面积(0.19477 cm2),dt 是测定时间,Capical, t = 0 是测定开始时加入顶端储液池的初始浓度。对于感染实验,在通透性评估前,对对照和感染样品的顶端储液池进行一次轻柔的 DPBS 洗涤,以去除大部分已生长的生物膜。在芯片培养基中补充 Cascade Blue,以及 200 µg ml−1 的 gentamicin(G1397-10ML,Sigma-Aldrich)。测定持续 90 min,并使用顶部覆盖透明粘合箔的细胞培养微孔板从底部测量荧光。
黏液积累策略与染色
通过将顶端总体积从约 120 至 100 µl 的芯片培养基(补充表 1)减少至约 30 µl 或约 5 µl(取决于实验需要),促进黏液积累。通常,约 30 µl 可实现密度较低且保持水合的黏液积累。约 5 µl 的积累可实现更致密的黏液层,该黏液层在白天暂时干燥,并常呈黄色调。黏液积累策略在培养第 4–5 天、ECM 表面完全覆盖且杯状细胞出现后启动。积累策略持续 4–5 天,并通过明场显微镜监测上皮表面的黏液积累。为模拟液体交换,每天添加一次或两次约 5 µl 新鲜芯片培养基,以补偿肠上皮对液体的吸收以及由此在顶端储液池中心形成的气–液界面。在约 30 µl 的积累中,每天监测体积并调整至约 30 µl。每两天更换全部体积。
为活细胞成像对分泌的黏液进行染色时,使用 30 µl 或 5 µl 的 488 wheat germ agglutinin(25 µg ml−1;W11261,Invitrogen)过夜孵育,具体用量取决于积累策略。在需要分泌黏液具有更高荧光信号的情况下,在连续数天中进行额外的 wheat germ agglutinin 孵育。脱落细胞在芯片培养基中用 SiR700(3 µM;SC015,Sphirochrome)过夜孵育染色。共聚焦图像按“共聚焦显微成像”中所述获取。使用 Leica Application Suite X (LAS X) 软件(4.6.1.27508)生成黏液的 3D 重建,并为可视化目的进行调整。
腔内容物的蛋白质组学评估
对于腔内容物的蛋白质组学评估,将工程化肠道的黏液积累 5 天,使腔内容积从约 100 µl 减少到约 5 µl。在这些样品中,使用 DMEM/ F12(31331-028,Gibco)+ HEPES(10 mM)+ primocin(50 µg ml−1)作为顶端培养基。收集时,通过反复充分上下吹打 5 µl 新鲜顶端培养基来收集腔内容物,并转移到 Protein LoBind 1.5-ml 管(022431081,Eppendorf)中。该步骤共重复四次。样品立即储存于 −80 °C 直至进一步使用。
工程化免疫活性人肠道组织中的宿主–微生物相互作用
样品使用 iST 试剂盒(PreOmics)按制造商说明处理为肽段。质谱分析在配备 Nanospray Flex Series Ion Source 和 PRSO-V2 sonation oven(Sonation)的 Orbitrap Fusion Lumos Tribrid Mass Spectrometer(Thermo Fisher Scientific)设备上进行,该设备与 EASY-nLC 1200 系统(Thermo Fisher Scientific)联用。样品重悬于含 2% 乙腈和 0.5% 甲酸的水中,并以 20 μl min−1 的流速上样到 C18 捕集柱(Acclaim PepMap 100 C18 HPLC Columns 20 mm × 75 µm;3 µm);肽段使用 75-μm 内径的 C18 柱(Aurora Column 25 cm × 75 µm C18 1.7 µm;Gen3;(IonOpticks))分离。色谱分离在以下条件下实现:缓冲液 A 为含 0.1% 甲酸的水;缓冲液 B 为含 0.1% 甲酸的 80% 乙腈。柱温箱和自动进样器托盘分别保持在 40 °C 和 7 °C。色谱梯度以 250 nl min−1 的流速运行如下:0–47 min:从 9% 到 20% B 的线性梯度;47–90 min:从 20% 到 40% B 的线性梯度;90–92 min:从 40% 到 97% 的线性梯度;92 至 104 min:保持 97%。质谱仪以正离子模式运行,喷雾电压设为 1.7 kV,离子传输管保持在 275 °C(Xcalibur,v4.7 SP1)。所有测量均在数据依赖模式下进行。前体离子质谱在 375–1,500 m/z 范围内记录,分辨率设为 240,000,AGC(自动增益控制)目标设为标准模式,最大注入时间设为自动模式。对于串联质谱采集,数据以质心模式记录,注入时间设为最大 50 ms,增益控制设置为 100%。归一化碰撞能量设为 30。所有实验均以 ITMS 模式记录,扫描速率为 turbo。数据使用 Proteome Discoverer 2.5(Thermo Scientific)和 Mascot(v2.8.2;Matrix Science)提取,并检索 SwissProt 数据库(2024 年 6 月)。所有半胱氨酸均视为烷基化(carbamidomethyl),甲硫氨酸氧化和蛋白质 N 端乙酰化作为可变修饰允许。数据首先使用完全胰蛋白酶约束进行检索。匹配的肽段使用基于 Percolator 的 1% 错误发现率进行过滤。基于强度的绝对定量(iBAQ)值使用内部 R 脚本计算,使用 R(v4.3.0)、Biostrings(v2.68.1)和 tidyverse(v2.0.0)。简言之,根据已用于 Proteome Discoverer(PD)检索的人 SwissProt 数据库的计算机模拟胰蛋白酶消化,计算长度为 6–30 个氨基酸的理论可能胰蛋白酶肽段数量。然后通过蛋白质登录号将理论肽段计数映射到 PD 输出。最后,通过将相应蛋白质丰度除以理论胰蛋白酶肽段数量来计算 iBAQ 值。仅有一个独特肽段且在每个供体的任何工程化肠道重复中任何值缺失的蛋白质被排除在分析之外。每种蛋白质的 iBAQ 值首先在每个供体内的工程化肠道间平均,然后在供体间平均,以生成最终的 iBAQ 排名图。
共生细菌共培养实验
E. faecium(19434,American Type Culture Collection (ATCC))接种物在4 ml脑心浸液(1002417,MP Biomedicals)培养基中于37 °C、230 rpm过夜培养。L. rhamnosus(7469,ATCC)接种物在10 ml De Man, Rogosa and Sharpe (MRS) 培养基(1106610500,Millipore)中于37 °C、230 rpm、5% CO2和95%湿度下过夜培养。两种菌株的过夜培养均使用50-ml Mini Bioreactor管(431720,Corning)。过夜培养后,测定培养物的600 nm光密度(OD600)值,将细菌浓度调整至108 CFU ml−1。随后,以10,000 rpm(E. faecium)或5,000 rpm(L. rhamnosus)离心1 min沉淀细菌,并用PBS洗涤一次。之后,将沉淀重悬于1 ml DMEM低糖丙酮酸盐(31885-023,Gibco)+ HEPES(1:100,15630080,Gibco)培养基中并梯度稀释。对于L. rhamnosus,补充加入10%(v/v)的MRS。最后,将所需数量的细菌用30 µl相应培养基加入工程化肠道的顶端腔室;这些肠道自第0天起在不含primocin的条件下培养。共培养物保持在培养箱中直至实验结束。为测定样本中的细菌数量,将包括黏液在内的腔内容物充分上下吹打,并转移至1.5-ml管中,以收集顶端储液池的主要部分。再用额外100 µl PBS洗涤重复此步骤。对收集到的全部内容物进行梯度稀释,将细菌涂布于TSA平板(43019,Biomerieux)并计数。
S.Tm感染实验与庆大霉素保护实验
上皮–黏液–S.Tm实验
工程化肠道在芯片培养基(补充表1)中不含primocin培养至感染当天。根据条件采用不同的黏液累积策略(Mucushi:4天,5 µl;Mucusint:2天,5 µl;Mucuslo:4天,120 µl + 感染前1×洗涤;见图3)。使用S.Tm的GFP报告菌株(14028GFP,ATCC)感染上皮单层。S.Tm接种物在含100 µg ml−1氨苄青霉素(A53542,Sigma-Aldrich)的10 ml脑心浸液(1002417,MP Biomedicals)培养基中,使用50-ml Mini Bioreactor管(431720,Corning)于37 °C、230 rpm过夜培养。过夜培养后,测定培养物的OD600值,并在芯片培养基(补充表1)中调整至所需浓度。将所需数量的细菌(根据实验为105或104 CFU)加入上皮顶侧的顶端腔室,总体积为5 µl,以保持黏液结构。共培养物在培养箱中维持至感染后18 hpi或24 hpi。为测定样本中的细菌数量,将腔内容物原位重悬于100 µl PBS中,充分上下吹打,并转移至1.5-ml管中。此步骤再重复一次。对收集到的内容物进行梯度稀释,涂布于TSA平板(43019,Biomerieux)并计数。进行庆大霉素保护实验(见下一节)以测定胞内细菌数量。
上皮–S.Tm实验 ± TRM细胞
与图3和图5相关,在无TRM细胞的情况下,工程化肠道在芯片培养基(补充表1)中培养,不添加primocin,直至感染当天,且不进行黏液积累步骤。感染使用提供的S.Tm野生型及突变株(ΔfliC–ΔfljB、ΔsiiF、ΔinvG–ΔssaV、ΔssaV和ΔsteE)(菌株12023,NCTC;相当于ATCC 14028的参考株),这些菌株或携带GFP报告质粒,或未标记,具体如各图注所述(补充表1)。对于特定实验,还使用了额外的S.Tm SL1344野生型和ΔinvG–ΔssrB菌株(补充表1)。S.Tm接种物在37 °C、200 rpm条件下,于10 ml LB培养基(10855021,Gibco)中过夜培养,培养基含相应抗生素,使用50-ml Mini Bioreactor管。培养结束后,将接种物按1:20稀释于侵染诱导条件56中(LB ± 相应抗生素 + 0.3 M NaCl(S/3161/60,Thermo Fisher Scientific)),在37 °C、250 rpm条件下,使用13-ml管倾斜放置,以3 ml体积孵育2.5 h(S.Tm SL1344因生长较慢需3 h)。生长后,测量培养物的OD600值并调整至所需细菌浓度。将约1.5 × 10⁷ CFU(感染复数约1:60)重悬于50 µl芯片培养基中,加至顶端腔室,在培养箱中孵育3 h。随后,用100 µl PBS洗涤两次收集顶端细菌,或接种于TSA平板,或弃去。庆大霉素保护实验通过向顶端和基底侧加入含200 µg ml−1庆大霉素(G1397,Sigma-Aldrich)的新鲜芯片培养基进行2 h,之后将庆大霉素浓度降至10 µg ml−1并维持至实验结束(总时长以“hpi”表示),以保留胞内S.Tm群体。经一次PBS洗涤后,用镊子收集上皮,随后在含100 µl 0.5% Triton X-100(T8787,Sigma-Aldrich)的管中裂解,计数胞内细菌数。内容物孵育15 min,并在0 min、7 min和15 min时反复吹打。将裂解液进行系列稀释后接种于TSA平板。
在存在TRM细胞的实验中,顶端和基底侧均使用不含primocin的免疫芯片培养基(补充表1)。感染使用相同的未标记S.Tm野生型及突变株。感染在基底侧含10 µg ml−1庆大霉素的条件下进行,以限制细菌突破进入基底储液以及S.Tm与TRM细胞的直接接触。
工程化肠道的小分子处理
为研究氧化应激对S.Tm胞内复制的影响,在庆大霉素处理开始时向顶端和基底侧加入小分子抑制剂ML385(靶向NRF2,20 µM;HY-100523,MedChemExpress)、ASP-8731(靶向BACH1,20 µM;4265,Tocris)、IKE(靶向SLC7A11,10 µM;S8877,Selleckchem)、RSL3(靶向GPX4,2 µM;SML2234-5MG,Sigma-Aldrich)以及活性氧清除剂Fer-1(供体1用15 µM,供体2用20 µM;S7243,Selleckchem)和liproxstatin-1 hydrochloride(供体1用3 µM,供体2用4 µM;6113,R&D Systems),并维持24 h。对照样品在顶端和基底侧加入DMSO。
为研究 TCR 依赖性和 TCR 非依赖性 IFNγ 诱导通路,在免疫健全屏障 S.Tm 感染前 4 h,将 EpCAM–TCB (Roche) 和小分子抑制剂加入基底储液池:BIRB 796(靶向 p38 MAPK,100 nM;5989,Tocris);idelalisib 100 nM(靶向 PI3K;7631,Tocris);以及 LCK-5-IN(靶向 LCK,100 nM;HY-180888,MedChemExpress)。为评估细菌组分的作用,将 LPS(100 ng ml−1;L3024-5MG,Sigma-Aldrich)和 flagellin(50 ng ml−1;tlrl-epstfla-5,InvivoGen)导入免疫健全屏障的腔侧。这些处理与感染 S.Tm 的上皮平行进行,后者作为感染对照,并持续至实验终点。
工程化肠道的分泌细胞因子分析
为分析工程化肠道上清中的细胞因子,每段工程化肠道从两个基底储液池各收集 100 µl 上清,随后合并。上清快速离心去除细胞碎片,并于 −20 °C 冻存,随后转移至 −80 °C 直至进一步处理。
Legendplex 细胞因子分析
使用定制设计的 LEGENDplex panel(CXCL10、IL-8、sFas,BioLegend)评估细胞因子。对照、标准品和微珠按制造商说明制备。样品未稀释。简要而言,将 25 µl 样品与 25 µl 检测缓冲液和 25 µl 混合微珠混合。将 25 µl 稀释标准品与 25 µl 检测缓冲液和 25 µl 混合微珠混合。样品和标准品混合物均分装至 V 底板。随后,样品在室温、800 rpm 摇床上孵育 2 h。样品以 500g 离心 2 min,随后去除上清。每孔用 200 µl 1X 洗涤缓冲液洗涤样品,随后加入 25 µl 检测抗体,并在室温、800 rpm 摇床上孵育 1 h。接下来,不洗涤,加入 SA-PE,并在室温、800 rpm 摇床上孵育 30 min。样品以 500g 离心 2 min,随后去除上清以去除过量抗体。最后,加入 150 µl 1X 洗涤缓冲液,随后按推荐实验设置在使用 5 L 配置的 Cytek Aurora(Cytek)上采集。为获得绝对细胞因子浓度,使用制造商提供的软件(LEGENDplex data analysis software,v2024-06-15,BioLegend)处理并分析原始数据。
Meso Scale Diagnostics 细胞因子分析
使用定制的 U-PLEX Immuno-Oncology Human Biomarker Group 1 Assay(Meso Scale Diagnostics (MSD))测定分析物浓度。测定按制造商方案进行。简要而言,U-PLEX 板通过将连接子与相应生物素化捕获抗体在室温孵育 30 min,随后于 4 °C 过夜包被制备。对照在检测稀释液中复溶,标准品通过七倍稀释制备;样品按 1:5 稀释。洗涤板后,每孔加入 25 µl 标准品或 10 µl 样品(用稀释液补至总体积 50 µl)。板在室温、轨道振荡(500 rpm)下孵育 2 h。洗涤步骤后,每孔加入 50 µl SULFO-TAG 检测抗体溶液,并在室温(500 rpm)孵育 2 h。最终洗涤后,加入 150 µl MSD GOLD 读取缓冲液,并立即使用 MESO QuickPlex SQ 120(或 MESO Sector S 600)成像仪读取板。使用 MSD Discovery Workbench 软件(v4.0.13)计算绝对细胞因子浓度,并考虑样品稀释。低于检测限的样品设为 0。
Eve Technologies Corporation
文章标题:工程化免疫活性人肠道组织中的宿主–微生物相互作用
正文: 使用供应商提供的人细胞因子 71-plex Discovery 检测试剂盒,对 S.Tm WT 和 ΔinvG–ΔssaV 菌株分泌的细胞因子进行了评估。低于检测限的样本未纳入分析。
共聚焦显微镜成像
以下显微镜用于对染色和活体工程化肠道进行共聚焦成像:(1) Nikon Ti2 显微镜,配备 CSU-W1 转盘(Yokogawa)和 sCOMS 相机(ORCA-Fusion BT,Hamamatsu Photonics)。根据应用不同,使用了以下物镜:×4 plan apo Lambda OFN25、×10 plan apo Lambda OFN25 DIC N1、×20 C S Plan Fluor LWD、×25 apo LWD 1.1 W DIC N2、×25 C Sil plan apo Lambda S(Nikon Instruments)。使用 NIS-Elements 软件(v5.42.05,Nikon)的扩展景深功能生成工程化肠道的聚焦明场和荧光图像。在某些情况下,图像使用 ImageJ 软件(2.3.0/1.54f)进一步处理和颜色调整。(2) Leica STELLARIS 8 共聚焦显微镜,配备 3 个功率 HyD 检测器、白激光(440–790 nm),使用 ×25 HC FLUOTAR L VISIR X25 物镜(Leica Microsystems)。图像以最大投影方式可视化,或使用 Leica Application Suite X(LAS X)软件(v4.6.1.27508)进行 3D 重建。
Imaris 3D 重建
使用 Imaris surface 功能(v9.9.1),从工程化肠道整体染色样本中生成包含整合 TRM 细胞的上皮层 3D 重建。表面基于 iCas9 CDH1–mScarlet3 报告基因以及 CD3 和 CD8 抗体染色的荧光强度进行渲染。
工程化肠道的延时成像
EdU pulse-chase 成像
根据制造商说明,使用 Click-iT Plus EdU Alexa Fluor 488 Imaging Kit(C10637,Thermo Fisher Scientific)对增殖细胞进行标记。工程化肠道组织如上所述培养 10 天。第 10 天,将 EdU 以 10 µM 终浓度加入标准培养基,芯片放回培养箱。2 h 后,一个芯片立即用 4% PFA 固定。其余两个芯片用芯片培养基(Supplementary Table 1)洗涤三次,每次洗涤之间孵育 2 h,然后放回培养箱。一个芯片在 2 天后固定,最后一个芯片在 EdU pulse 后 4 天固定。固定后,样品在 PBS 中洗涤,并根据制造商方案进行 EdU 染色处理。使用 Leica STELLARIS 8 共聚焦显微镜进行成像。在免疫细胞接种前,源自外周血单核细胞的 TRM 细胞或 T 细胞(分离方法如上所述)根据制造商说明用 CellTrace Far Red(C34572,Invitrogen)标记。之后,如上所述制备免疫芯片。在共培养设置后 7–10 天(如所示)进行延时成像,使用配备 ×25 HC FLUOTAR L VISIR X25 物镜(Leica Microsystems)的 STELLARIS 8 共聚焦显微镜,或配备 CSU-W1 转盘(Yokogawa)和 ×25 apo LWD 1.1 W DIC N2 物镜(Nikon Instruments)的 Nikon Ti2 显微镜。Leica STELLARIS 8 上的图像以双向模式获取,1,024 × 1,024 像素,600 Hz。图像以不同的 Z-stack 深度(z-step,4 µm)采集。样品在 42 至 60 min 之间成像(如所示)。成像期间,样品维持在 37 °C、5% CO2 的显微镜孵育室中(The Box,Life Imaging Services)。为沿隐窝–绒毛轴进行活体成像,从玻璃载玻片上收集工程化肠道并切成两半,然后将工程化肠道垂直放置在玻璃皿顶部。随后用薄玻璃盖玻片固定工程化肠道,以避免皿中培养基导致的漂浮。采集后,生成最大强度投影用于下游分析。
使用CellProfiler分析延时电影。简言之,每帧使用多阈值分割法对细胞进行分割,提取形态学参数,并使用LAP算法随时间追踪分割后的细胞,参数如下:搜索半径的标准差数 = 80,搜索半径限制 = 3–80像素,间隙关闭成本 = 2,分裂替代成本 = 1,合并替代成本 = 1,有丝分裂替代 = 1,最大间隙位移 = 100像素,最大分裂得分 = 10,最大合并得分 = 5,最大时间间隙 = 6,最大有丝分裂距离 = 40。每个细胞的输出使用KNIME (v5.2) 进行分析。计算了每条轨迹随时间变化的形态学特征的均值和标准差。形态学特征随时间变化的标准差是细胞利用阿米巴运动时动态性的度量。此外,还计算了轨迹寿命和轨迹总距离。少于五帧的轨迹被丢弃。
S.Tm胞内复制的延时成像在37 °C、5% CO2条件下进行,使用配备CSU-W1转盘共聚焦(Yokogawa)的Nikon Ti2显微镜,采用×25 apo LWD 1.1 W DIC N2物镜(Nikon Instruments)。图像使用ImageJ软件(2.3.0/1.54f)和NIS-Elements软件(Nikon)处理。
全组织染色
对于固定全组织染色和成像,工程化肠道先用1X DPBS洗涤一次,然后在芯片载玻片中用4% PFA固定。室温固定1小时后,工程化肠道用1X DPBS洗涤三次。工程化肠道要么原位染色,要么使用活检打孔器(直径3 mm)收集并转移至24孔板中。接下来,样品在室温下于轨道摇床上以50 rpm用1X DPBS中的0.2% Triton X-100(T8787, Sigma-Aldrich)透化2小时。透化后进行封闭步骤,使用封闭缓冲液(10%驴血清(S30-M, Sigma-Aldrich)和1X DPBS中的0.01% Triton X-100)在室温下于轨道摇床上封闭4小时或4 °C下封闭16小时。应用一抗(补充表1)并在4 °C下于轨道摇床上孵育过夜。之后,样品在室温下于轨道摇床上用1X DBPS洗涤三次,每次1小时。抗物种二抗(补充表1)、DAPI(1 µg ml−1;62249, Thermo Scientific)和鬼笔环肽(Alexa Fluor 568鬼笔环肽A12380;Alexa Fluor 488鬼笔环肽A12379;Alexa Fluor 647鬼笔环肽A30107, Thermo Fisher Scientific)在室温下于轨道摇床上孵育4小时或4 °C下孵育16小时,用铝箔覆盖样品。样品在成像前于轨道摇床上用DPBS洗涤三次,每次1小时。
工程化肠道和原代肠道组织的FFPE包埋
常规包埋流程
对于工程化组织,样品先用1X DPBS洗涤一次,然后在芯片载玻片中用4% PFA固定。室温固定2小时后,工程化肠道洗涤三次,然后使用活检打孔器(直径3 mm)分离ECM和组织。同时,工程化肠道组织模具——专为促进多达50个工程化肠道的共平面包埋而设计——按先前所述方法制备8。简言之,将液体组织胶分配到芯片组织模具中,并在4 °C下聚合20分钟。聚合后,对组织阵列进行脱模。然后用细镊子将工程化肠道转移至组织阵列的狭缝中。在将工程化肠道小心粘合到组织阵列的孔中后(参见Harter等人8),将组织阵列完全填充并分配到活检 cassette 中。样品使用真空过滤处理器(HistoCore PEARL, Leica)过夜脱水。第二天,将样品包埋在液体石蜡中。
文章标题:工程化免疫活性人肠道组织中的宿主–微生物相互作用
正文: 对于原代肠道组织,样品在 1X DPBS 中洗涤三次,并在室温下用 4% PFA 固定。固定时间为 24 h,但对于较小的标本缩短至 3 h,以防止过度固定。
保留管腔内容物的包埋流程
工程化肠道的基底腔室在固定前用 1X DPBS 洗涤一次,随后用 4% PFA 固定。顶端储液腔未洗涤也未固定,以保持管腔内容物的完整性。室温固定 2 h 后,工程化肠道仅在基底腔室中再洗涤三次。接着,通过施加机械压力将芯片载玻片的底部玻璃分离,并从水凝胶底部向上方向打出基质,保留上皮和管腔内容物。随后,将打出的样品小心地用 8 µl TeloCol-6 I 型胶原蛋白溶液(5225-50 ml,Advanced Biomatrix)覆盖,该溶液已按制造商说明中和。最后,样品在 37 °C 下孵育 15 min,然后如前所述转移至组织阵列的狭缝中。
样品按先前所述使用梯度乙醇系列脱水8。简言之,组织在 10% 中性缓冲福尔马林中保持 5 min,随后进行依次脱水步骤:在 70% 乙醇中洗涤两次(每次 30 min),在 80% 乙醇中洗涤一次(1 h),在 96% 乙醇中洗涤两次(每次 30 min)。接着,进行两步 100% 乙醇孵育,每步 1 h,共两次,随后进行两次 45 min 的二甲苯浸泡。最后,样品保持在石蜡中,直至常规福尔马林固定、石蜡包埋(FFPE)设置完成。
切片机切片
除非另有说明,FFPE 块以 3.5 µm 厚度切片,并转移至 Superfrost Ultra Plus Gold 粘附载玻片上。载玻片在 37 °C 的切片烤箱中孵育过夜。
H&E 和 AlcianBlue–PAS 染色及成像
H&E 染色按照标准方案在 Ventana HE600 染色机(Roche Tissue Diagnostics)上以全自动方式执行。AlcianBlue–PAS 染色使用 AlcianBlue for PAS(860-003,Ventana)和 PAS 染色(860-014,Ventana)试剂盒在 Ventana Benchmark(Roche Tissue Diagnostics)上全自动进行。简言之,经过三轮脱蜡后,洗涤载玻片,并将 200 µl PAS AlcianBlue 在 37 °C 下孵育 16 min。重复洗涤,加入 200 µl PAS 高碘酸 4 min,再次洗涤后行 12 min PAS Schiffs 染色。接着,再次洗涤载玻片,加入 200 µl PAS 中和剂并孵育 4 min。最后,用 100 µl 洗涤载玻片,然后用 200 µl PAS 苏木精复染 8 min。之后,按制造商说明进行封片。H&E 染色、IHC 和 AlcianBlue–PAS 染色的载玻片用明场全玻片扫描仪以 ×40 成像(Hamamatsu,NanoZoomer,S360;像素大小 0.23 µm 每像素),并在 NDP-view2(v2.9.29)中查看。
IHC 染色
如先前所述52,FFPE切片的IHC染色使用Ventana Discovery Ultra自动组织染色机(Roche Tissue Diagnostics)进行。切片在60 °C下烘烤8分钟,随后在69 °C下进行8分钟的脱蜡循环(脱蜡循环重复三次)。热诱导抗原修复使用Tris-EDTA缓冲液(pH 7.8,CC1,950-227,Ventana)在95 °C下进行,总共40分钟。根据二抗的宿主物种,切片与Discovery山羊Ig封闭液(760-6008,Ventana)或10%驴血清在37 °C下孵育32分钟,随后应用Discovery抑制剂(760-4840,Ventana)8分钟。之后,应用一抗(稀释于Discovery抗体稀释液,760-108,Ventana中;具体浓度和孵育时间参见补充表1)。一抗使用与辣根过氧化物酶(HRP)偶联的抗物种二抗(OmniMap抗兔HRP(预稀释),760-4311,Ventana;OmniMap抗小鼠HRP(预稀释),760-4310,Ventana;OmniMap抗大鼠HRP(预稀释),760-4310,Ventana;以及OmniMap抗山羊HRP,760-4647,Ventana)检测16分钟,并通过3,3′-二氨基联苯胺(DAB;Discovery ChromoMap DAB试剂盒,760-159,Ventana)的转化进行可视化。样本用苏木精(Haematoxylin II,790-2208,Ventana)和蓝化试剂(760-2037,Ventana)进行复染。用标准梯度酒精(75%、95%、100%和100% v/v;CAS64-17-5,Roche)脱水后,接着在100%二甲苯浴(444240050,ACROS Organoids)中处理,切片在RCM7000封片机(MEDITE)中使用标准组织学胶(00811-EX,Pertex)进行封片。切片在成像前至少干燥2小时。
基于FFPE的mIF
如先前所述52,FFPE切片的opal mIF染色使用Ventana Discovery Ultra自动组织染色机(Roche Tissue Diagnostics)进行。切片在60 °C下烘烤8分钟,随后在69 °C下进行8分钟的脱蜡循环
如先前所述52,opal mIF 染色使用 Vectra Polaris(Perkin Elmer)的多光谱成像进行成像和数字化,采用 MOTiF 技术,在 ×20 放大倍数下对所有七种 opal 染料(opal 480–780)和 DAPI 进行成像。玻片以批次方式成像,以确保每次实验内相同的成像设置和后续图像分析的可比性。通道拆分和图像处理使用 PhenoChart (v1.0.12) 和 inForm (v2.4) 进行。图像以 .qptiff 瓦片形式处理,并在 HALO(v3.6.4134.396,Indica Labs)中融合。使用每像素 0.5 µm 的像素分辨率。
高分辨率 opal mIF 图像使用 STELLARIS 8 显微镜(Leica)和水浸物镜(HC FLUOTAR L VISIR ×25/0.95 NA WATER)获得。使用白光激光(440–790 nm)对所有 opal 染料进行成像。通道信号依次采集以减少交叉串色。图像以双向模式获取,像素为 1,024 × 1,024(像素大小 384.56 × 384.56 nm2)或 2,048 × 2,048(像素大小 273.8 × 273.38 nm2)。图像使用 Leica Application Suite X (LAS X) 软件(v4.6.1.27508)以最大投影方式
每次染色均包含对原代匹配或不匹配原代肠道组织的阳性对照。在某些实验中,按实验设计将阴性对照共包埋于同一组织芯片中,便于无偏倚地调整阈值并检测潜在的抗体非特异性结合(例如,仅上皮对照用作免疫标志物的阴性对照;同一 FFPE 块内的不同肠道区域)。
明场图像分析
使用 Leica Dmi1 倒置显微镜(11526227,Leica Microsystems)的 ×2 物镜采集工程化肠道的明场图像,手动标注来自不同供体的数十个存活肠隐窝,以量化每个工程化肠道的存活隐窝数量,所用方法为 HALO(v3.6.4134.396,Indica Labs)中的 RandomForest 分类器(v2)。经简要验证后,将该算法部署用于检测每个工程化肠道的存活隐窝数量。所有明场图像均使用 Leica Dmi1 倒置显微镜以 ×2、×4 和 ×10 物镜采集。
统计分析
使用 GraphPad Prism(v10.6.1;GraphPad software)进行统计分析。供体数量表示为“d = x”,而每个供体内独立工程化肠道的数量在相应图例中称为“n = x”。重复独立实验次数表示为“e = x”。使用 Shapiro–Wilk 正态性检验和 Q–Q 图评估数据正态性。比较两组数据时,进行配对或非配对双尾 t 检验;当通过 F 检验确定组间标准差不相同时,纳入 Welch 校正。若数据不服从正态分布,则进行 Mann–Whitney 秩和检验。对于涉及两个以上数据集和多个变量的比较,我们进行单因素和双因素 ANOVA;当与对照条件比较时,包括 Tukey、Dunnett 或 Šídák 多重比较检验。当 d < 3 时,进行嵌套单因素 ANOVA,跨独立工程化肠道数量 (n) 比较数据。当数据不服从正态分布时,进行 Kruskal–Wallis 检验并采用 Dunn 多重比较检验,代替单因素 ANOVA。数据以均值和标准差可视化,具体 P 值在相应图例中突出显示统计学显著性。
用于流式细胞术、FACS、scRNA-seq 和 scMultiome 的工程化上皮单细胞解离
解离前,使用 RNase AWAY Decontamination Reagent (10328011, Invitrogen) 清洁表面,所有试管均用包含 HBSS −Ca2+/−Mg2+ (14175095, Gibco) + 1% BSA (130-091-376, Miltenyi Biotec) 的包被溶液在 4 °C 下包被至少 15 分钟。根据图例所示,每个 scRNA-seq 和 scMultiome 实验混合多个工程化肠道。使用镊子将肠道单层从基质上分离,收集并转移到含有 1 ml 包被溶液的 DNA LoBind 1.5-ml 管 (22431021, Eppendorf) 中。在 scMultiome 实验中,当上皮完整性受损时,使用 3-mm 打孔器在上皮和水凝胶基质的顶端打孔,并转移到 1.5-ml 管中。将打孔后的水凝胶通过以下方式溶解:在 37 °C 下,将混合物与 1 ml I 型胶原酶 (100 U ml−1; 17100017, Gibco) 在 Advanced DMEM/F12 中孵育 15 分钟,随后在包被溶液中进行三次洗涤步骤,以清除样品中的胶原酶并去除消化的水凝胶。将混合并清洁后的单层用移液器上下吹打 50 次,以机械方式将单层破碎成更小的碎片。使用 Neural Tissue Dissociation Kit (P) (130-092-628, Miltenyi Biotec) 进行单细胞解离。简言之,样品在 4 °C 下以 400g 离心 5 分钟。去除上清液,将样品与 1 ml enzymeP Mix 1 在 37 °C 下孵育总共 15 分钟,每 5 分钟通过用 P1000 吸头上下吹打总共 50 次来均质化样品。第一次孵育后,向样品中加入 30 µl enzyme A Mix2 并孵育 10 分钟,每 5 分钟进行均质化步骤,并在明场显微镜下检查悬浮液。将单细胞悬液通过预先用包被溶液包被的 PluriStrainer Mini 40 µm (43-10040-40, Pluriselect) 过滤到新的 1.5-ml DNA LoBind 管中,并在 4 °C 下以 450g 离心 5 分钟。
对于 scRNA-seq 或 scMultiome 实验,沉淀物用包被溶液在 4 °C 下以 450g 离心 5 分钟,共洗涤三次。接下来,使用 Countless 3 FL (AMQAF2000, Invitrogen) 对样品进行计数,并调整至所需浓度,用于多重分析、细胞核分离或加载到 Chromium X (10X Genomics) 上。
对于流式细胞术、FACS 和 Imagestream 实验,沉淀物在 DPBS 中洗涤 1 次,然后在黑暗条件下于 4 °C 与 eBioscience Fixable Viability Dye eFluor 780 (1:2,000; 65-0865-14, Thermo Scientific) + TruStain FcX (1:200; 422301, BioLegend) 在 DPBS 中孵育 5 分钟。接下来,将样品离心沉淀,重悬于 FACS 缓冲液(补充有 2 mM EDTA 和 2% FBS 的 DPBS)中,并在黑暗条件下于 4 °C 与 PE-EpCAM (1:100; 324206, BioLegend) 孵育 5 分钟。平行制备单染和未染对照用于补偿。FACS 后,将分选的细胞离心,重悬于 FACS 缓冲液中,计数后加载到 Chromium X 上。
S.TmGFP 感染细胞的流式细胞术和 FACS
细胞悬液在 4 °C 下以 400g 离心 5 分钟,然后通过 70-µm 滤网过滤。对于 S.TmGFP 感染细胞的流式细胞术定量,将全染、单染和未染样品重悬于 250 µl FACS 缓冲液中,并使用五激光 Cytek Aurora 光谱流式细胞仪进行分析。使用 Cytek Spectrofl
文章标题:工程化免疫活性人肠道组织中的宿主–微生物相互作用
正文: 对于FACS,将完全染色、单染和未染色的样品重悬于150 µl FACS缓冲液中。使用配备100 µm喷嘴的五激光Cytek Aurora CS光谱细胞分选仪分离GFP+和GFP−总体细胞群。使用Cytek Spectroflo CS软件进行光谱解混并提取自发荧光。将目标细胞群收集到低蛋白结合的1.5 ml微量离心管(Eppendorf)中。随后,将细胞离心、重悬于FACS缓冲液中,并在Chromium X上计数用于scRNA-seq。
对于单细胞总RNA-seq(VASA-seq),使用配备100 µm喷嘴的五激光BD FACSAria Fusion将单细胞索引分选到装有裂解缓冲液(Single Cell Discoveries)的384孔板的各个孔中。细胞按GFP水平(GFP−、GFPlo、GFPint和GFPhi)分组并分选,以确保各组在最终数据集中具有相等的代表性。分选后,将板立即储存于−80 °C直至文库制备。此外,还将额外的细胞分选到含有0.5% Triton X-100(T8787,Sigma-Aldrich)的裂解缓冲液中,用于同一实验内的CFU计数。
通过成像流式细胞术验证S.Tm内化
将分选得到的GFP+和GFP−细胞通过离心浓缩,并重悬于25 µl FACS缓冲液中,使用配备双CCD相机的四激光Cytek Amnis ImagestremX MKII成像流式细胞仪进行分析。488 nm和642 nm激发激光的功率分别设置为10 mW和150 mW,并使用×60物镜采集数据。明场图像在通道1和9中采集,而GFP、EpCAM-PE和eFluor-780的荧光信号分别在通道2、3和12中检测。
ImageStream数据使用IDEAS(v6.4.9.0)进行分析。对于每个数据集,使用单色对照和软件补偿向导生成补偿矩阵,并应用于相关数据集。对事件进行门控,仅保留对比度良好、未削波、EpCAM+GFP+的单宿主细胞图像。使用IDEAS内化工具(GFP)从分析中筛选显示细胞内GFP信号的宿主细胞,并量化细菌内化的发生率。为了在宿主细胞中进行斑点计数,进行了另一步过滤以丢弃未聚焦的GFP信号。有了这一过滤,我们能够开始使用一系列机器学习分类器进行GFP斑点计数。这是使用IDEAS机器学习功能完成的。首先,我们手动选择了两个互斥的细胞群:25个显示单个GFP菌落的细胞,25个显示2个或超过2个菌落的细胞。在这些两个细胞群上训练了第一个机器学习分类器,随后用于将细胞分为两类:“一个菌落”和“多于一个菌落”。从多于一个菌落的事件池中,采用相同策略在两个互斥的细胞群上训练第二个机器学习模型:25个显示2个菌落的细胞,和25个显示超过2个菌落的细胞。该模型在多于一个菌落的数据上运行,将细胞分为两个新类别:两个菌落 versus 超过两个菌落。获得的互斥细胞群经过手动整理以修正少数事件的误分类。属于超过两个菌落群的细胞被手动分类为更多细胞群:“三个菌落”和“超过三个菌落”。值得注意的是,在我们的两个机器学习分类器中权重最大的特征与菌落所显示GFP信号的面积和椭圆拟合参数相关。
收集TRM细胞用于scRNA-seq
用镊子收集上皮组织后,剩余的基质和TRM细胞用3 mm打孔器打孔,并转移至含有预温RPMI的1.5 ml管中,RPMI补充有L-谷氨酰胺(1X)、5% FBS、HEPES(1X)、DNAse I(40 U ml−1)、collagenase D(2 mg ml−1)和trypsin inhibitor(1 mg ml−1)。样品在37 °C孵育10 min,每3 min通过剧烈吹打进行机械解离。孵育后,样品在4 °C下以500g离心2 min,并用1 ml HBSS(−Ca2+或−Mg2+;14175095,Gibco)+ 1% BSA(130-091-376,Miltenyi Biotec)洗涤。此步骤重复两次。在最终细胞计数前,按照制造商说明使用Dead Cell Removal Kit(130-090-101,Miltenyi Biotec)去除凋亡细胞,然后通过40-µm Flowmi过滤器(BAH136800040,Millipore Sigma)。之后,将TRM细胞转移至0.5 ml管中,以便在加载到Chromium X(10X Genomics)之前使用Countless 3 FL进行可视化和准确的细胞计数。
scMultiome的细胞核分离
细胞核分离基于10X Genomics演示方案CG000365 rev C进行。简言之,单细胞在4 °C下以400g离心4 min。细胞沉淀重悬于冷裂解缓冲液(10 mM Tris-HCl pH 7.4、10 mM NaCl、3 mM MgCl2、1% BSA、1 mM二硫苏糖醇、0.1% Tween-20、0.1% Nonidet P40 substitute、0.01% digitonin和1 U µl−1 RNase抑制剂)中。在冰上放置6 min后,加入冷洗涤缓冲液(10 mM Tris-HCl pH 7.4、10 mM NaCl、3 mM MgCl2、1% BSA、1 mM二硫苏糖醇、0.1% Tween-20和1 U µl−1 RNase抑制剂),细胞核在4 °C下以500g离心5 min。沉淀重悬于冷洗涤缓冲液中,并使用碘化丙啶(ViaStain AO/PI,CS2-0106-5ML,Nexcelom Bioscience)在Countess 3 FL(AMQAF2000,Thermo Fisher Scientific)上计数细胞核。离心后,细胞核重悬于稀释的细胞核缓冲液(10X Genomics)中,浓度按照10X Genomics scMultiome推荐浓度。分离细胞核的质量通过DAPI和明场显微镜评估。
scRNA-seq和scMultiome文库制备
单细胞RNA-seq文库使用10X Genomics Chromium Next GEM Single Cell 3′(v3.1)试剂按照用户手册CG000315 rev E生成。对于多重scRNA-seq,九个生物样品的单细胞悬液分别按照演示方案CG000391 rev B protocol 1用10X Genomics 3′ CellPlex Set A试剂标记。每个样品将等量的标记细胞混合在一起。三通道Chromium Next GEM Chip G上样,目标为每通道30,000个细胞。细胞封装和文库制备按照用户指南Chromium Next GEM Single Cell 3′ Reagent Kits(v3.1)配合Feature Barcode技术进行细胞多重化CG000388 rev C。单核多组学使用10X Genomics Chromium Next GEM Single Cell Multiome ATAC + Gene Expression试剂及相应用户指南CG000338 rev F进行。每个样品上样两通道,目标为每通道10,000个细胞。所有单细胞文库(scRNA、单核RNA、Multiplex和单核ATAC)使用Qubit 1X dsDNA HS(Q33231,Thermo Fisher Scientific)和Bioanalyzer High Sensitivity DNA Kit(5067-4626,Agilent Technologies)定量,并在Illumina NovaSeq 6000和NovaSeq X Plus平台上测序。
对于总单细胞总RNA-seq(VASA-seq),文库由Single Cell Discoveries生成,其中包含针对S.Tm 5S、16S和23S rRNA的去除步骤。文库测序目标为每个细胞300,000条原始reads的覆盖度。
单细胞基因组数据的reads比对
我们运行了 Cell Ranger(v8.0.0)multi-pipeline,并使用 10X Genomics References 2024-A(hg38,GENCODE v44)作为参考,对多重 scRNA-seq 数据进行读段比对、解复用和基因定量;对 TRM 细胞的 scRNA-seq 数据使用 Cell Ranger(v7.1.0);对感染 S.Tm WT 和突变体后经 FACS 分选的上皮细胞的 scRNA-seq 数据(以下称为‘分选感染数据集’)使用 Cell Ranger(v9.0.1);对 scMultiome 数据使用 Cell Ranger Arc(v2.0.1)和 10X Genomics References 2020-A(hg38,GENCODE v32)。随后,我们将 Cell Ranger 和 Cell Ranger Arc 流程过滤后的计数矩阵加载到 Seurat(v4.3.0.1)77 和 Signac(v1.10.0)78 中,以进一步预处理。
scRNA-seq 数据的预处理与细胞类型注释
对于工程化上皮的多重 scRNA-seq 数据,去除了表达基因数少于 500 或多于 6,000,或总唯一分子标识符(UMI)计数超过 30,000
肠内分泌细胞(EEC)亚型注释在亚聚类之后进行。亚型特异性特征基因(“EC”:TPH1;“MX”:GHRL 和 MLN;“K”:GIP;“L”:PYY 和 GCG;“D”:SST;“I”:CCK;“Prog”:NEUROG3)基于标准化 RNA 表达值,使用 Seurat 中的 AddModuleScore 函数计算。细胞被归属为得分最高的身份,前提是该得分超过最低阈值(0.1)。未满足这一标准的细胞被归为“EEC unassigned”。
对于未能解析出代表远端小肠干细胞簇的多重数据和分选感染数据集,我们根据干细胞标记基因的汇总表达水平,从干细胞到吸收细胞的连续谱中提取干细胞。对于多重数据,我们选取了在干细胞和吸收细胞中与 LGR5、SMOC2 和 ASCL2 的汇总标度化表达相关性最高的前十个基因,并通过累加所选基因的标度化表达来计算每个细胞的干细胞得分。我们将干细胞得分高于阳性得分第 60 百分位的细胞定义为干细胞,其余定义为吸收细胞。为降低仅基于单个细胞得分的分类噪声,我们进行了高分辨率聚类(resolution = 5),并将属于干细胞数多于吸收细胞数的高分辨率簇的细胞定义为干细胞,而不论其单个细胞的得分。对于分选感染数据集,我们对两个含有 LGR5+ 细胞的初始簇(基于整个数据集、resolution = 1)进行了取子集。我们选取了在干细胞和结肠细胞中与 LGR5 和 SMOC2 的汇总标度化表达相关性最高的前五个基因,并通过累加所选基因的标度化表达来计算每个细胞的干细胞得分。我们将干细胞得分高于阳性得分第 90 百分位的细胞定义为干细胞,其余定义为结肠细胞。人工提取的干细胞的分布与 LGR5 特征图上的目视检查结果相符。对于分选感染数据集中的结肠细胞亚型注释,来自 GFP+ 样本的细胞占比超过 80% 的结肠细胞簇被统一定义为“enriched in GFP+”,来自未感染样本的细胞占比低于 0.1% 的结肠细胞簇被定义为“depleted in non-infected”,其他结肠细胞簇则被定义为“shared”。
为解析多重数据中的杯状细胞异质性,我们根据粗粒度细胞类型注释从整个数据集中取出了杯状细胞。该子集被重新标准化,并重新计算可变特征并重新聚类(resolution = 1)。我们排除了 MKI67 富集表达的簇,以获得非增殖性杯状细胞,并进行了亚聚类。我们使用 presto 包实现的 wilcoxauc 函数鉴定簇标记基因,并将满足以下条件的基因定义为显著簇标记:Wilcoxon 秩和检验 Benjamini–Hochberg 校正后 P < 0.05、表达细胞百分比差异(pct_in)> 10%、表达 logFC > 0.1。
TRM 细胞类型注释在簇水平上进行。我们首先注释上皮细胞(EPCAM+)、B 细胞(CD79B+)和增殖性 CD4+ T 细胞(MKI67+),然后基于通过两种互补方法映射到公开的成人肠道组织免疫细胞参考,注释非增殖性 T 细胞亚型。我们使用 wilcoxauc 函数分别鉴定体外和组织数据的细胞类型标记物,截断值为 Wilcoxon 秩和检验 Benjamini–Hochberg 校正后 P < 0.05、表达细胞百分比差异 > 10%、表达 logFC > 0.1。我们使用经 −log10 转换的 Fisher 双侧精确检验名义 P 值,量化体外与组织细胞类型之间标记基因重叠的显著性。对于每种体外细胞类型,我们得到重叠最强的三种组织细胞类型;如果前三名中两两之间的显著性差异大于 10,则取前三名中的子集。并行地,我们基于两个系统中定义的标记物,计算体外与组织细胞类型之间的 Spearman 相关性。对于每种体外细胞类型,我们得到转录程序相似性最高的三种组织细胞类型;如果前三名中两两之间的显著性差异大于 0.1,则取前三名中的子集。然后,我们将体外 T 细胞注释为基于重叠和基于相似性匹配到的组织细胞类型的交集。在进一步检查单个经典标记基因表达的基础上,我们手动将 activated CD4 T、activated CD8 T 和 MAIT-like CD4 分别重命名为 CD4 TRM、CD8 TRM 和 CD4 TRMTH17。
成人人体肠道组织转录组参考的构建
为构建成人人体肠道组织转录组参考,我们从三个公开的成人肠道多区域 scRNA-seq 数据集79,80,81中收集上皮细胞的计数矩阵和细胞类型注释。所有数据集均使用 Seurat (v4) 处理。合并数据集后,我们以 10,000 为比例因子进行 LogNormalize 归一化。我们使用 vst 方法分别为每个数据集鉴定 HVGs,每个数据集选择 3,000 个 HVGs。然后,我们使用 SelectIntegrationFeatures 函数选择跨数据集的整合特征。我们使用选定的整合特征运行主成分分析,并提取前 50 个主成分。我们使用按样本分层的 Cluster Similarity Spectrum (CSS)82 整合数据,其他参数使用默认设置。我们使用 UMAP 进行降维,并使用 FindNeighbors 和 FindClusters 函数在分辨率 1.0 下基于 CSS 嵌入进行 Louvain 聚类。我们比较了未进行批次效应校正的数据、使用 Harmony 整合的数据以及使用 CSS 整合的数据,并基于对经典细胞类型标记基因表达的目视检查选择了 CSS 整合结果。