 Newshot
Main
不受控的脂质过氧化是铁死亡5,15的核心组成部分。癌细胞通常通过分子防御系统免于不受约束的脂质过氧化和自发性铁死亡细胞死亡,例如 system xc––谷胱甘肽(GSH)–谷胱甘肽过氧化物酶4(GPX4)通路5,16,其中 GPX4 是介导脂质过氧化物解毒的关键酶。通过阻断铁死亡防御系统来促进铁死亡的策略,如 GPX4 抑制剂,一直被认为是在难治性癌症患者中实现肿瘤清除的有前景方法8,9。使用临床前小鼠模型的研究发现,通过诱导铁死亡策略有效清除肿瘤需要 DCs10 和肿瘤浸润 CD8+ T 细胞11,12,13 介导的抗癌免疫。然而,近期研究结果表明,在铁死亡肿瘤中,DC 驱动的抗癌 CD8+ T 细胞免疫受到抑制8,9,10,17。新出现的证据表明,铁死亡细胞中膜脂质过氧化物的不受控生成可促进可能影响免疫细胞功能的分子产生和释放18。然而,在肿瘤铁死亡背景下,是什么导致 DC 介导的抗癌 CD8+ T 细胞免疫受到抑制,在很大程度上仍不清楚。
铁死亡触发癌细胞中 PGE2 的产生
铁死亡癌细胞产生的潜在相关免疫调节因子是 oxylipins,即通过含多不饱和脂肪酸的膜脂质过氧化生成的生物活性脂质,这是铁死亡的一个标志15。为评估铁死亡诱导的 oxylipin 产生并鉴定关键因子,我们对小鼠 BRAF(V600E) 和 NRAS(G12D) 黑色素瘤、4T1 乳腺癌和 MC38 结直肠癌细胞在 RSL3 诱导铁死亡后的 oxylipin 分泌组进行了分析。在所有这些癌细胞系中,与未处理(非铁死亡)对照相比,RSL3 处理(铁死亡)的细胞显示出 oxylipin 产生增加(图1a)。值得注意的是,在所有组中,类花生酸 PGE2 是迄今为止由铁死亡诱导上调的最丰富的 oxylipin(图1a)。与 RSL3(其抑制 GPX4 之外的其他硒蛋白)诱导铁死亡类似,我们在对铁死亡保护酶 GPX4 进行基因敲除、使用 GPX4 抑制剂 ML210 诱导铁死亡或 erastin 介导的 system xc– 介导的胱氨酸输入失活后,观察到强烈的 PGE2 产生(扩展数据图1a–f)。因此,铁死亡可能触发癌细胞中 PGE2 的产生,鉴于 PGE2 在抑制抗癌免疫中的重要作用19,20,21,这是一个值得注意的发现。
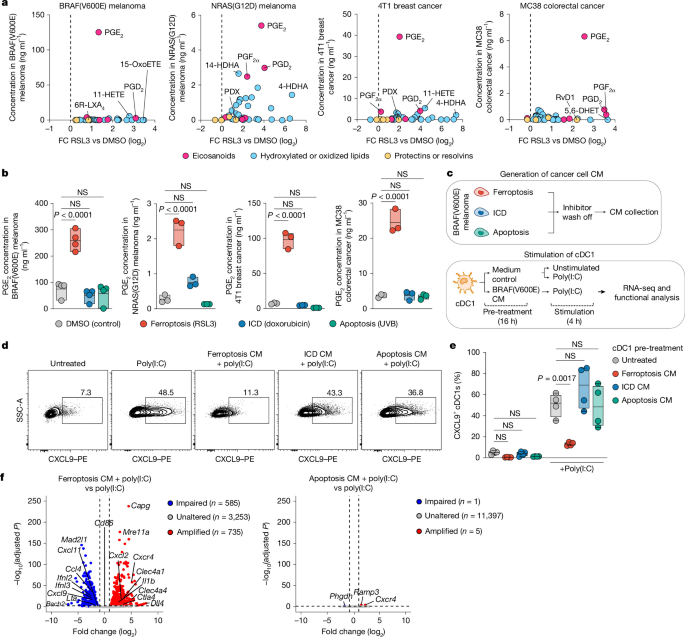
a,指定癌细胞系经 RSL3 处理后的氧化脂质谱。4-HDHA,4-羟基二十二碳六烯酸;5,6-DHET,5,6-二羟基二十碳三烯酸;6R-LXA4,6R-脂氧素 A4;11-HETE,11-羟基二十碳四烯酸;15-oxoETE,15-氧代二十碳四烯酸;DMSO,二甲基亚砜;PDX,保护素 DX;RvD1,消退素 D1;vs,对比。垂直虚线表示倍数变化(FC)(log2)为 0。b,癌细胞系在诱导铁死亡、免疫原性细胞死亡(ICD)或凋亡后的 PGE2 产生。BRAF(V600E) 黑色素瘤 n = 4 个样本,NRAS(G12D) 黑色素瘤、4T1 乳腺癌和 MC38 结直肠癌 n = 3 个样本。NS,无显著差异。c–f,暴露于死亡癌细胞条件培养基(CM)的 cDC1 的功能分析。实验设计(c)。cDC1 产生 CXCL9;图中显示一个代表性 cDC1 培养物,共 n = 4 个培养物(d)。基于图 d 对 CXCL9+ cDC1 进行定量;n = 4 个样本(e)。通过 RNA-seq 分析 cDC1(n = 4);火山图显示来自铁死亡(左)或凋亡(右)BRAF(V600E) 细胞的 CM 对激活诱导的 cDC1 基因的影响(f)。PE,藻红蛋白;RNA-seq,RNA 测序;SSC-A,侧向散射面积。数据为 n = 3 个生物学重复的均值 ± s.e.m.(a)。在 b 中,中心线表示均值,边界表示最小值和最大值。在 e 中,中心线表示中位数,边界从第 25 百分位数延伸至第 75 百分位数,须线对应最小值和最大值。P 值来自单因素方差分析(ANOVA)及 Tukey 多重比较检验(双侧;b、e)。差异表达基因使用双侧 Wald 检验并结合 Benjamini–Hochberg 校正进行鉴定(f)。
相比之下,刺激紫外线 B(UVB)诱导的凋亡、多柔比星诱导的免疫原性细胞死亡或 necrocide 1(NC1)诱导的坏死性细胞死亡均未能促进 PGE2 产生(图 1b 和扩展数据图 1g)。然而,发生坏死性凋亡的细胞中 PGE2 产生被诱导(扩展数据图 1h)。这些发现表明,PGE2 的产生是由铁死亡细胞中迄今未知的分子事件选择性诱导的,并且这些事件至少在一定程度上可能与坏死性凋亡细胞共享。
使用 liproxstatin-1(Lip-1),我们进一步验证了铁死亡癌细胞依赖脂质过氧化物产生 PGE2(扩展数据图 2a,b)。而其他细胞死亡通路的关键效应分子,如 caspases 或受体相互作用丝氨酸–苏氨酸蛋白激酶 1(RIPK1;扩展数据图 2a,b),则并非如此。我们将分析扩展到更广泛的小鼠和人类癌细胞 panel,包括已建立的细胞系、来自自发小鼠癌症模型的细胞以及来自胰腺癌患者的细胞。在所有这些细胞中,RSL3 诱导的铁死亡均触发 PGE2 产生显著增加(扩展数据图 2c–e)。总之,这些数据表明铁死亡促进小鼠和人类癌细胞中 PGE2 的异常产生,促使我们研究其潜在分子机制以及对抗癌免疫的影响。
铁死亡癌细胞释放的 PGE2 导致 cDC1 功能障碍
有效的抗癌免疫通常依赖于 cDC1s22,23,其在抗癌 CD8+ T 细胞反应的启动24,25 以及 CD8+ 肿瘤浸润 T 淋巴细胞(TILs)的效应分化和扩增26,27 中发挥重要作用。这些 cDC1 功能受到来自死亡癌细胞的免疫调节因子的影响22,23,28;然而,铁死亡癌细胞释放的介质如何影响 cDC1 及其功能尚不清楚。
为解决这一问题,我们从骨髓细胞中生成 cDC1s,将其暴露于 RSL3 诱导的铁死亡 BRAF(V600E) 黑色素瘤细胞的条件培养基,并在用聚肌苷酸–聚胞苷酸(poly(I:C);图 1c)激活后评估其功能特性。来自铁死亡 BRAF(V600E) 细胞的条件培养基强烈损害了 cDC1s 产生 CXCL9 的能力(图 1d,e 和扩展数据图 3a),CXCL9 是 cDC1 介导协调 CD8+ TIL 反应所需的趋化因子26,29。在 cDC1 产生 T 细胞刺激性细胞因子白细胞介素-12(IL-12)30 方面也观察到类似结果(扩展数据图 3b,c)。相比之下,对于暴露于发生凋亡或多柔比星诱导的免疫原性细胞死亡的癌细胞条件培养基的 cDC1s,未观察到损伤(图 1d,e 和扩展数据图 3b,c)。用来自铁死亡 BRAF(V600E) 细胞的条件培养基处理的脾脏 cDC1s 也类似观察到 CXCL9 产生受损(扩展数据图 3d)。这些结果表明,铁死亡癌细胞释放的因子使 cDC1s 无法产生促进抗癌 CD8+ T 细胞免疫所需的分子。
cDC1 功能受转录编程控制31,32。因此,我们将暴露于铁死亡或凋亡 BRAF(V600E) 细胞条件培养基后经 poly(I:C) 激活的 cDC1s 进行 RNA 测序转录谱分析。我们发现,铁死亡而非凋亡癌细胞来源的因子在 cDC1s 中诱导了显著的转录变化(图 1f),包括编码刺激性细胞因子(包括 Ifnb 和 Ifnl2)、T 细胞招募趋化因子(Cxcl9 和 Ccl4)以及对 T 细胞激活重要的整合素(Itgal;图 1f)的基因表达受损。我们还在蛋白质水平确认了对 cDC1 细胞因子和趋化因子产生的抑制作用(扩展数据图 3e)。值得注意的是,我们未检测到 MHC 或共刺激分子上调的缺陷(图 1f 和补充表 1),这意味着铁死亡癌细胞来源的因子并不阻止 cDC1 激活。值得注意的是,暴露于铁死亡癌细胞来源因子后 cDC1s 中受损的许多基因与 PGE2 介导的 cDC1 功能障碍的核心基因集相同(扩展数据图 3f,g 和补充表 1),尽管该集合之外的基因也受损。一致地,基因集富集分析显示 PGE2 调控的功能性 cDC1 基因显著受损(扩展数据图 3h),而与迁移或抗原加工相关的基因(即 cDC1s 中不受 PGE2 信号调控的分子程序19)仍未受影响(扩展数据图 3h)。综合来看,这些数据表明铁死亡癌细胞促进 cDC1 功能障碍,并且这由 PGE2 介导。
Ca2+ 依赖的 p38
癌细胞中的铁死亡触发PGE 2产生以促进肿瘤免疫逃逸
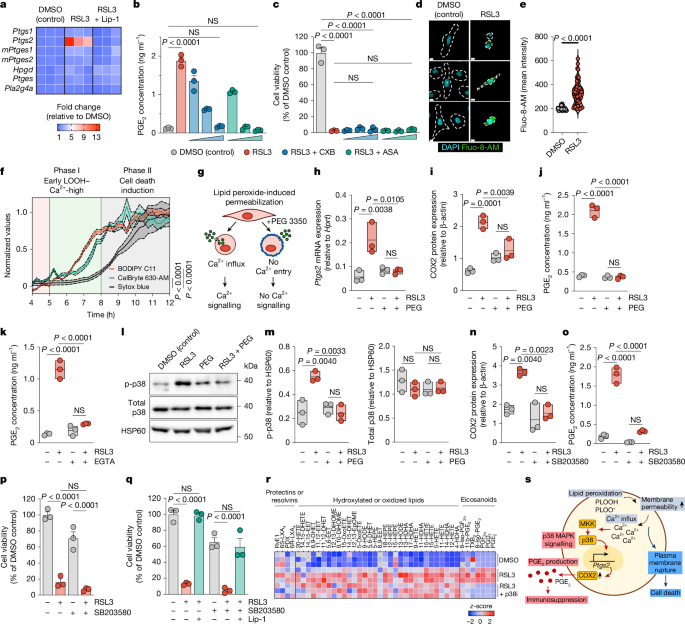
a–r,对RSL3诱导的铁死亡Pfa1细胞的分子分析。COX–PGE2通路酶的转录本表达;n = 3个样本(a)。mPtges1,微粒体Ptges1。CXB(1、10或100 nM)或乙酰水杨酸(ASA)(1、10或100 µM)对PGE2产生(b)和细胞活力(c)的影响;n = 3个样本。8小时后Ca2+内流(fluo-8-AM)的显微镜分析(d)。比例尺,10 µm。虚线表示细胞边界。基于图d的Ca2+内流量化;DMSO对照n = 45个细胞,RSL3 n = 60个细胞(e)。脂质过氧化(BODIPY C11)、Ca2+内流(CalBryte 630-AM)和细胞死亡(Sytox blue)的时间分辨活细胞成像;n = 4个样本(f)。PEG处理的影响;n = 3个样本(g–j):实验设计(g);8小时后Ptgs2 mRNA(h)和COX2蛋白(i)表达的定量;以及PGE2产生的测定(j)。EGTA对PGE2产生的影响;n = 3个样本(k)。8小时后p-p38蛋白表达的代表性western blot(l)。基于图l的p-p38和总p38表达定量;n = 3个样本(m)。SB203580介导的p38 MAPK抑制对8小时后COX2表达(n)、PGE2产生(o)和细胞活力(p)的影响;n = 3个样本。Lip-1对细胞活力(q)的影响。按所示处理的细胞的氧化脂质谱;n = 3个样本(r)。DHETE,二羟基二十碳四烯酸;DiHOME,二羟基十八碳烯酸;EET,环氧二十碳三烯酸;EpOME,环氧十八碳烯酸;HETrE,羟基二十碳三烯酸;HODE,羟基十八碳二烯酸;LOOH,脂质氢过氧化物;TXB2,血栓素B2。s,示意图说明铁死亡癌细胞中PGE2产生的机制基础。数据表示平均值±s.e.m.(b、c、p、q)。数据以箱线图表示(h–k、m–o)。图显示来自两个独立实验的n = 6个样本中一个样本的数据(d、f、l)。在h–k、m–o中,中心线表示均值,边界显示最小值和最大值。P值来自单因素ANOVA及Tukey多重比较检验(b、c、h–k、m–q)或非配对Student's t检验(e)。NS(P ≥ 0.05)。
铁死亡细胞中脂质过氧化物引起的一个关键事件是细胞外Ca2+的内流(参考文献5),这是促铁死亡细胞在细胞死亡发生之前的一个早期事件。与此一致,显微镜成像显示,在RSL3介导的铁死亡诱导后早期,Pfa1细胞中细胞内Ca2+水平较高(图2d,e),在多种小鼠癌细胞中也观察到类似现象(扩展数据图4g,h)。铁死亡Pfa1细胞的时间分辨活细胞成像证实,Ca2+内流发生在过氧化物积累之后,但早于细胞死亡相关的质膜完整性丧失(图2f)。值得注意的是,通过聚乙二醇(PEG)介导的、对膜通透化所导致的渗透性分子交换的阻断来阻止Ca2+内流(图2g和扩展数据图4i,j),消除了铁死亡Pfa1细胞中Ptgs2 mRNA(图2h)和COX2蛋白表达(图2i)的上调,导致PGE2产生丧失(图2j)。我们还验证了PEG处理对脂质过氧化物生成的影响极小(扩展数据图4k,l),并且铁死亡细胞对其他小细胞外分子具有通透性5,包括钠离子(Na+;扩展数据图4m–p)。
使用 ionomycin 进行的功能获得实验显示,仅 Ca2+ 内流就足以促进 Pfa1、BRAF(V600E) 黑色素瘤和 MC38 结直肠癌细胞中 COX2 上调和 PGE2 产生;ionomycin 可选择性地将细胞外 Ca2+ 转运进细胞(Extended Data Fig. 4q,r)。因此,尽管除 Ca2+ 之外的小分子也会进入铁死亡细胞,但它们可能不会对 COX 介导的 PGE2 产生激活有实质性贡献。一致地,使用 Ca2+ 螯合剂 EGTA 阻断 Ca2+ 内流,证实了 Ca2+ 信号对铁死亡细胞中 PGE2 产生的重要性(Fig. 2k and Extended Data Fig. 4s,t)。
Ca2+ 内流可通过 p38 MAPK 信号调节基因表达,而这需要 p38 MAPK 的激活型磷酸化(p-p38)。一致地,铁死亡 Pfa1 细胞显示 p-p38 水平显著升高(Fig. 2l,m),而 PEG 处理消除了这一升高(Fig. 2l,m)。此外,使用选择性 p38 MAPK 抑制剂 SB203580 处理,消除了铁死亡 Pfa1 细胞中 COX2 表达上调和 PGE2 产生(Fig. 2n,o),表明 p38 MAPK 信号对 PGE2 产生的重要性。值得注意的是,随后的细胞死亡执行仍未受 p38 MAPK 抑制(Fig. 2p)或 Ca2+ 内流阻断(Extended Data Fig. 5a)影响。这些结果表明,Ca2+ 诱导的 p38 MAPK 信号不是铁死亡细胞死亡所必需的。我们还证实,SB203580 不会在非铁死亡细胞中诱导细胞死亡(Extended Data Fig. 5a),并且经 SB203580 处理的铁死亡 Pfa1 细胞的死亡可被 Lip-1 挽救(Fig. 2q)。
氧化脂质谱分析显示,在铁死亡 Pfa1 细胞中,p38 MAPK 信号对 PGE2 和其他 COX 衍生的类花生酸的产生具有选择性需求(Fig. 2r),而其他氧化脂质基本未受影响。与 Pfa1 细胞类似,PEG 介导的 Ca2+
为了验证铁死亡的癌细胞是否依赖PGE2促进cDC1功能障碍,我们在COX缺陷的Ptgs1/Ptgs2−/− BRAF(V600E)黑色素瘤细胞(无法产生PGE2)中诱导铁死亡(扩展数据图6a–c)。然后,我们将cDC1暴露于来自铁死亡的Ptgs1/Ptgs2−/−或对照BRAF(V600E)细胞的条件培养基,用poly(I:C)激活它们,并通过RNA测序比较它们的基因表达谱(图3a)。我们还加入了暴露于凋亡BRAF(V600E)细胞条件培养基的cDC1,以测试死亡癌细胞来源的与铁死亡无关的因子可能产生的影响。我们观察到,铁死亡的BRAF(V600E)细胞中PGE2缺陷阻止了cDC1重编程(图3b),并因此恢复了功能性cDC1基因的表达(例如,Irf8、Ifnl2和Cxcl9;图3c)。这种基因表达的恢复在对核心功能性cDC1基因的更详细分析中也类似地观察到,这些基因被铁死亡(而非凋亡)BRAF(V600E)细胞的因子选择性抑制(图3d)。
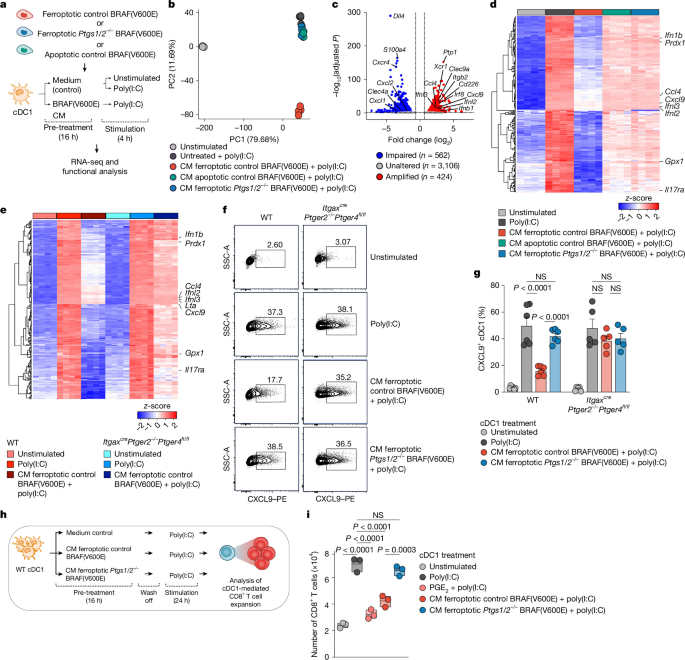
a,b–d图的实验设计。b,如所示处理的cDC1中差异表达基因的主成分(PC)分析。c,铁死亡BRAF(V600E)细胞中COX缺陷对poly(I:C)激活的cDC1基因表达的影响。d,显示核心功能性cDC1基因表达的热图。e–g,EP2/EP4缺陷对铁死亡癌细胞诱导的cDC1功能障碍的影响:显示如所示处理的WT或ItgaxcrePtger2−/−Ptger4fl/fl cDC1中核心功能基因表达的热图(e);显示CXCL9表达的流式细胞术图,n=5个样本中的一个(f);以及基于图f的CXCL9+ cDC1的定量(g;WT为n=6个样本,ItgaxcrePtger2−/−Ptger4fl/fl为n=5个样本)。数据显示平均值±s.e.m.。h,i,铁死亡癌细胞来源的CM对cDC1诱导的CD8+ T细胞扩增的影响:实验设计(h),以及CD8+ T细胞扩增的定量(i;n=3个样本)。在i中,中心线表示平均值,边界显示最小值和最大值。差异表达基因通过双侧Wald检验并使用Benjamini–Hochberg方法进行多重检验来鉴定(c)。P值来自单因素ANOVA与Tukey多重比较检验(g,i)。NS(P ≥ 0.05)。
癌细胞中的铁死亡触发 PGE2 产生以促进肿瘤免疫逃逸
PGE2 对免疫细胞(包括 cDC1)的抑制作用,是由通过 PGE2 受体 EP2(由 Ptger2 编码)和 EP4(由 Ptger4 编码)进行的信号传导介导的。因此,我们将 RNA 测序分析扩展到来自
文章标题:癌细胞铁死亡触发PGE2产生以实现肿瘤免疫逃逸
正文: 为了确定铁死亡的肿瘤是否依赖PGE2产生来限制cDC1介导的抗癌CD8+ TIL应答并逃避免疫控制,我们分析了移植到WT和Clec9acrePtger2−/−Ptger4fl/fl小鼠体内的(铁死亡的)Gpx4−/−或(非铁死亡的)WT MC38细胞的生长情况(图4a)。通过对铁死亡标志物4-羟基壬烯醛(4-HNE)和COX2蛋白进行基于显微镜的分析,我们证实了癌细胞铁死亡导致Gpx4−/−而非WT MC38肿瘤中COX通路活性增强(扩展数据图8)。在WT小鼠中,由Gpx4−/− MC38细胞形成的肿瘤表现出进行性生长,仅比WT MC38细胞略慢(图4b和扩展数据图9a)。这些数据与免疫正常小鼠对铁死亡癌症控制效率低下相一致。相比之下,Clec9acrePtger2−/−Ptger4fl/fl小鼠表现出改善的肿瘤免疫控制,并完全排斥了Gpx4−/− MC38肿瘤(图4b和扩展数据图9a)。相比之下,WT MC38肿瘤在Clec9acrePtger2−/−Ptger4fl/fl小鼠中生长减慢但未被消除(图4b和扩展数据图9a)。值得注意的是,在T细胞缺乏EP2/EP4表达的Cd4crePtger2−/−Ptger4fl/fl小鼠中也观察到类似的模式(扩展数据图9b),这意味着铁死亡的肿瘤在抑制cDC1的同时,依赖PGE2介导的T细胞抑制来逃避免疫抗癌免疫。
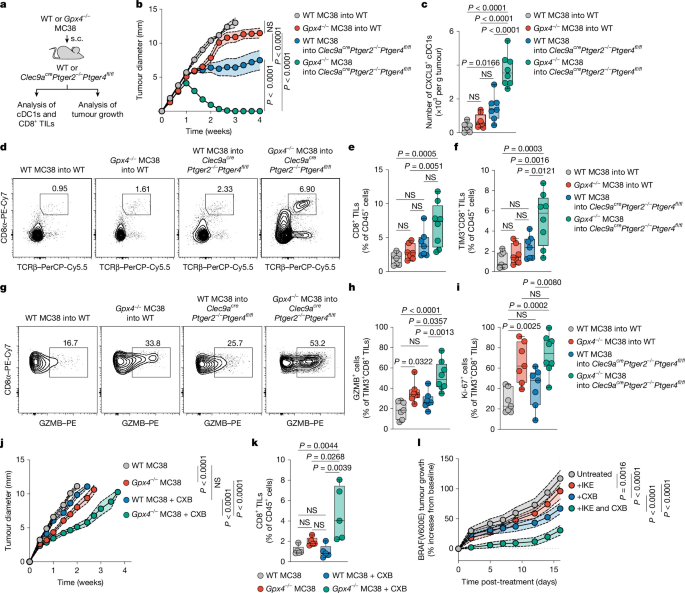
a,b–i图的实验设计。s.c.,皮下。b,移植到WT(n = 12)或Clec9acrePtger2–/–Ptger4fl/fl(n = 9)小鼠体内的WT或Gpx4−/− MC38细胞的肿瘤生长曲线。c,肿瘤移植后第6天瘤内CXCL9+ cDC1的定量(WT MC38移植入WT:n = 7;Gpx4−/− MC38移植入WT:n = 8;WT MC38移植入Clec9acrePtger2−/−Ptger4fl/fl:n = 7;Gpx4−/− MC38移植入Clec9acrePtger2−/−Ptger4fl/fl:n = 8)。d–l,肿瘤移植后第8天CD8+ TIL的功能分析(WT MC38移植入WT、Gpx4−/− MC38移植入WT和WT MC38移植入Clec9acrePtger2−/−Ptger4fl/fl:n = 7;Gpx4−/− MC38移植入Clec9acrePtger2−/−Ptger4fl/fl:n = 8)。CD8+TCRβ+ TIL频率(d)。总CD8+ TIL的定量(e)。TIM3+CD8+效应TIL的频率(f)。TIM3+CD8+ TIL中GZMB的表达(g)。基于图g对GZMB+TIM3+ TIL的定量(h)。TIM-3+CD8+ TIL中Ki-67的表达(i)。j–l,将WT或Gpx4−/− MC38细胞移植到给予或不给予CXB处理的WT小鼠中:肿瘤生长曲线(j;n = 10),以及肿瘤移植后第8天CD8+ TIL的定量(k;n = 5)。将BRAF(V600E)细胞移植到WT小鼠中,并从肿瘤移植后第5天起给予CXB或IKE处理(l)。肿瘤生长相对于第5天基线肿瘤大小进行分析(未处理:n = 20;+IKE:n = 20;+CXB:n = 22;+IKE和CXB:n = 20)。数据汇总自两个独立实验(b,c,e,f,h–l)。图中显示的是代表n = 7个样本中一个样本的数据(d,g)。数据以平均值 ± s.e.m.表示(b,j,l)。在c,e,f,h,i,k中,中心线表示中位数,边界从第25百分位数延伸至第75百分位数,须线对应最小值和最大值。P值来自双因素ANOVA加Bonferroni多重检验校正(b,j,l)或单因素ANOVA加Tukey多重比较检验(c,e,f,h,i,k)。
我们还在Gpx4−/− MC38细胞中遗传性敲除了p38α,这消除了铁死亡诱导的PGE2产生(扩展数据图9c),并导致WT小鼠中肿瘤生长控制增强(扩展数据图9d),这与p38 MAPK诱导的铁死亡肿瘤产生PGE2促进免疫逃逸的观点一致。
值得注意的是,在 Clec9acrePtger2−/−Ptger4fl/fl 小鼠中,Gpx4−/− MC38 肿瘤的高效清除与瘤内产生 CXCL9 的 cDC1 数量显著增加相关(Fig. 4c),表明其抗癌活性增强。相比之下,在 WT 小鼠的 Gpx4−/− MC38 肿瘤中,以及在 WT 和 Clec9acrePtger2−/−Ptger4fl/fl 小鼠的 WT MC38 肿瘤中,产生 CXCL9 的 cDC1 数量仍然较低(Fig. 4c)。共聚焦免疫荧光显微镜进一步显示,在 Clec9acrePtger2−/−Ptger4fl/fl 小鼠的 Gpx4−/− MC38 肿瘤中,cDC1 与 CD8+ TIL 之间的相互作用簇显著增加(Extended Data Fig. 9e,f),提示 cDC1 介导的抗癌 CD8+ TIL 反应指导更有效19,26。一致地,与所有其他组相比,Clec9acrePtger2−/−Ptger4fl/fl 小鼠的 Gpx4−/− MC38 肿瘤中 CD8+ TIL 表现出显著增强的扩增(Fig. 4d,e)。
cDC1 通过驱动 TCF1+CD8+ TIL(常被称为“干细胞样”T 细胞)扩增并分化为具有细胞毒性效应功能的 TIM3+(TCF1−)CD8+ TIL,在抗癌免疫中发挥关键作用26。在许多肿瘤中,这一过程对保护性抗癌免疫至关重要37,38,39,40。在 Clec9acrePtger2−/−Ptger4fl/fl 小鼠的 Gpx4−/− MC38 肿瘤中选择性积聚的 CD8+ TIL 主要包含 TIM3+(TCF1−)CD8+ TIL(Fig. 4f 和 Extended Data Fig. 10a),其 PD-1 和 CXCR6 高表达(Extended Data Fig. 10a),表明更有效的效应分化20,40。一致地,与所有其他组相比,Clec9acrePtger2−/−Ptger4fl/fl 小鼠的 Gpx4−/− MC38 肿瘤中的 TIM3+ TIL 中表达细胞毒性效应分子颗粒酶 B (GZMB) 的细胞频率显著增加(Fig. 4g,h)。我们还确认,干细胞样 TCF1+ TIL 的数量在所有组间相当(Extended Data Fig. 10b),与其未受影响的肿瘤浸润一致。
值得注意的是,在 WT 小鼠的 Gpx4−/− MC38 肿瘤中可检测到的少量 TIM3+CD8+ TIL,与 Clec9acrePtger2−/−Ptger4fl/fl 小鼠的 Gpx4−/− MC38 肿瘤相似,显示增殖标志物 Ki-67 高表达(Fig. 4i 和 Extended Data Fig. 10c)。这一结果表明,至少在某种程度上,当 cDC1 上的 PGE2 信号完整存在时,CD8+ TIL 也能在铁死亡肿瘤中产生增殖反应。然而,对后期阶段 CD8+ TIL 的分析表明,在 WT 小鼠的 Gpx4−/− 肿瘤中,这些反应随时间不能维持,无论是在 Ki-67 表达、GZMB 表达还是 CD8+ TIL 扩增方面(Extended Data Fig. 10d–f)。相反,Clec9acrePtger2−/−Ptger4fl/fl 小鼠的 Gpx4−/− MC38 肿瘤中的 CD8+ TIL 反应随时间进一步增强(Extended Data Fig. 10d–f)。因此,只有 Clec9acrePtger2−/−Ptger4fl/fl 小鼠,而非 WT 小鼠,能够针对铁死亡肿瘤建立保护性 CD8+ T 细胞免疫。通过抗体介导的 CD8+ T 细胞清除,我们进一步确认了 CD8+ T 细胞对清除 Clec9acrePtger2−/−Ptger4fl/fl 小鼠中铁死亡性 Gpx4−/− MC38 肿瘤的重要性(Extended Data Fig. 10g–i)。
最后,为了专门检验药物抑制 COX 驱动的 PGE2 生成能否实现对铁死亡肿瘤更好的免疫控制,我们分析了移植到 WT 小鼠的 Gpx4−/− MC38 肿瘤在联合或不联合 CXB 治疗下的生长情况。与 PGE2 介导的对铁死亡肿瘤的抗癌免疫受损相一致,CXB 治疗小鼠中的 Gpx4−/− MC38 肿瘤表现出显著增强的肿瘤生长控制(图 4j)。值得注意的是,这一效应与 CD8+ TILs 的显著增强扩增相关(图 4k),并伴有高频率的 GZMB 表达细胞(扩展数据图 10j)。同样,由 Gpx4−/− BRAF(V600E) 黑色素瘤细胞形成的肿瘤在 CXB 治疗的 WT 小鼠中表现出肿瘤消退,而在未治疗的 WT 小鼠中未表现出肿瘤消退(扩展数据图 10k)。与这些数据一致,接受 CXB 和铁死亡诱导剂 imidazole ketone erastin (IKE) 联合治疗的 BRAF(V600E) 黑色素瘤荷瘤 WT 小鼠,与未治疗小鼠或单独接受 CXB 或 IKE 治疗的小鼠相比,表现出增强的肿瘤生长控制(图 4l 和扩展数据图 10l)。总之,这些数据表明,铁死亡癌细胞产生的 PGE2 通过控制 cDC1 驱动的效应分化和 CD8+ TILs 的扩增来限制抗癌免疫,从而使铁死亡肿瘤逃避免疫控制。干扰 PGE2–EP2/EP4 轴可在铁死亡肿瘤中引发 cDC1 介导的 CD8+ TILs 扩增和效应分化,并产生保护性抗癌免疫。
讨论
我们的结果表明,癌细胞中的铁死亡触发生物活性脂质 PGE2 的异常合成,使铁死亡癌细胞能够在肿瘤组织内对 cDC1 依赖性、CD8+ TIL 介导的抗癌免疫产生有害影响。这种抑制机制对铁死亡肿瘤的免疫逃逸至关重要。
除了强调肿瘤铁死亡会导致抗癌免疫抑制,正如最近所提示的8,9,10,14,17,我们的结果还揭示,这种对铁死亡诱导策略的屏障在机制上依赖于 PGE2 及其通过 PGE2 受体 EP2 和 EP4 的信号传导,从而阻止 cDC1 介导的抗癌 CD8+ TILs 扩增和效应分化。因此,干扰 PGE2–EP2/EP4 信号传导可增强铁死亡肿瘤中 cDC1s 的抗癌活性,并诱导保护性的、CD8+ TIL 介导的抗癌免疫。因此,这些发现确定了一种与铁死亡的代谢基础根本相关的分子机制,该机制可能对铁死亡介导的癌症免疫受损起决定性作用。值得注意的是,如我们的数据所示,来自铁死亡肿瘤细胞的 PGE2 似乎不仅靶向 cDC1s,还同时直接干扰抗癌 TILs。PGE2 还可能进一步限制其他先天免疫细胞(如 2 型经典 DC(cDC2s)、单核细胞–巨噬细胞或自然杀伤细胞41)的抗癌活性。
我们揭示,铁死亡癌细胞产生 PGE2 涉及通过脂质过氧化诱导的、膜透化依赖性 Ca2+ 内流所激活的 p38 MAPK 信号传导,该信号传导激活一个分子程序,导致 COX–PGE2 通路的转录上调。除了为铁死亡细胞中高 COX2 水平提供机制解释(正如最近所观察到的18,42),我们的结果还揭示,铁死亡细胞获得的这一特征与细胞死亡的执行相脱偶联。因此,干扰 p38 MAPK 信号传导可以禁用 PGE2 的产生,同时维持铁死亡诱导剂对癌细胞的有效清除。
癌细胞中的铁死亡触发 PGE 2 产生以促进肿瘤免疫逃逸
多项研究强调了治疗耐药和难治性癌症对铁死亡诱导的脆弱性,以及铁死亡介导的癌细胞清除对抗癌免疫的依赖性。因此,我们发现铁死亡的肿瘤细胞通过 PGE2–EP2/EP4 轴拮抗抗癌免疫,并且这一机制与铁死亡介导的肿瘤细胞清除的解偶联具有重要的机制和临床意义。我们的结果表明,靶向 PGE2–EP2/EP4 信号以克服铁死亡诱导的免疫抑制,可能提供一种有吸引力的手段来释放抗癌 CD8+ T 细胞免疫,并通过铁死亡诱导策略实现癌症清除。就此而言,通过抑制 p38 MAPK 信号来消除 PGE2 产生,具有干扰铁死亡癌细胞免疫抑制能力的潜力,而不抑制铁死亡介导的癌细胞清除。因此,我们的发现将铁死亡癌细胞中 p38 MAPK 信号诱导的 COX–PGE2 通路活性确定为一种潜在的分子靶点,以防止免疫逃逸并通过铁死亡诱导策略改善癌症治疗。值得注意的是,使 p38 MAPK–COX–PGE2 信号失效可能进一步有益于坏死性凋亡诱导策略,正如我们对坏死性凋亡细胞的研究结果所表明的那样。
方法
小鼠
本研究中使用的所有小鼠均为 C57BL/6J 遗传背景,并获自 Jackson Laboratory (JAX)。Ptger2−/−Ptger4fl/fl 小鼠通过将 Ptger2−/− 小鼠 (004376, JAX) 与 Ptger4fl/fl 小鼠 (028102, JAX) 杂交生成,并进一步与 Clec9acre 小鼠 (025523, JAX) 杂交以生成 Clec9acrePtger2−/−Ptger4fl/fl 小鼠,与 Cd4cre 小鼠 (022071, JAX) 杂交以生成 Cd4crePtger2−/−Ptger4fl/fl 小鼠,或与 Itgaxcre 小鼠 (008068, JAX) 杂交以生成 ItgaxcrePtger2−/−Ptger4fl/fl 小鼠。OT-I × CD45.1 小鼠通过将 OT-I 小鼠 (003831, JAX) 与 CD45.1 (002014, JAX) 小鼠杂交生成。除非另有说明,本研究中使用的所有小鼠均为 CD45.2/CD45.2 背景。在所有实验中,8–20 周龄的小鼠按性别匹配并随机分配到对照组或治疗组。使用 Gpx4−/− 肿瘤的小鼠肿瘤实验以及 T 细胞清除实验未采用盲法;所有其他实验均以盲法进行。未使用统计方法预先确定样本量。小鼠在麻醉下通过颈椎脱臼处死。所有小鼠均在慕尼黑工业大学 Klinikum rechts der Isar 饲养和繁殖,处于无特定病原体的标准条件下,自由采食饮水,环境受控(22 ± 2 °C,55 ± 10% 湿度,12 小时光暗循环),并遵循欧洲实验动物科学协会联合会的指南。所有动物实验均按照上巴伐利亚区政府(第5部门——环境、健康与消费者保护)的指南进行。
细胞系
文章标题:癌细胞中的铁死亡触发PGE 2产生以实现肿瘤免疫逃逸
正文: 对照和Ptgs1/Ptgs2−/− BRAF(V600E)黑色素瘤细胞如前所述21使用CRISPR–Cas9系统生成。BRAF(V600E)–OVA和Ptgs1/Ptgs2−/− BRAF(V600E)–OVA变体如前所述20通过慢病毒转导生成。4-OH-TAM诱导型Gpx4−/−小鼠永生化成纤维细胞(Pfa1)此前已有描述43。Gpx4−/− MC38和Gpx4−/− BRAF(V600E)细胞如前所述44使用表达单向导RNA的lentiCRISPR v2-puro载体通过CRISPR–Cas9介导的基因编辑生成。简言之,将靶向Gpx4的单向导RNA(5′-caccGCGTGTGCATCGTCACCAACG)克隆到BsmBI消化的lentiCRISPR v2-puro载体(98290, Addgene)中,并使用X-tremeGENE HP试剂(Roche)瞬时转染癌细胞系。转染一天后,使用嘌呤霉素(5 µg ml−1)筛选细胞,并进一步用Lip-1(1 µM)培养以防止铁死亡。筛选后,挑取单细胞克隆,并通过免疫印迹鉴定敲除克隆。Mapk14−/−细胞按照制造商方案使用p38α MAPK14 CRISPR–Cas9敲除质粒(sc-424051; Santa Cruz)通过CRISPR–Cas9介导的基因编辑生成。分选GFP+细胞后,挑取单细胞克隆,并通过免疫印迹鉴定敲除克隆。Pfa1、Lewis肺癌(LLC)和Gpx4−/− LLC细胞由M.C.提供;MC38和Su86.86细胞由A. Krüger提供。小细胞肺癌(SCLC)细胞系由S.v.K.提供。
BRAF(V600E)、Ptgs1/Ptgs2−/− BRAF(V600E)、BRAF(V600E)–OVA、Ptgs1/Ptgs2−/− BRAF(V600E)–OVA、4T1、NRAS(G12D)、LLC、CT26、SLCL、Pfa1、NIH3T3、A549、Su86.86和HT-29细胞在完全RPMI培养基(RPMI 1640培养基,Thermo Fisher Scientific)中培养,补充10% FCS(PAN-Biotech)、50 U ml–1青霉素(Thermo Fisher Scientific)和50 µg ml–1链霉素(Thermo Fisher Scientific)。MC38、D4M.3 A、Panc02、小鼠胰腺导管腺癌(PDAC)和人患者来源的PDAC细胞在DMEM(Thermo Fisher Scientific)中培养,补充10% FCS、50 U ml–1青霉素和50 mg ml–1链霉素。Gpx4−/−细胞在其各自培养基中培养,补充1 μM Lip-1以防止铁死亡。对于体外实验,Gpx4−/−细胞系在1 µM Ferrostatin-1(Fer-1)中培养一个传代,然后在有或无Fer-1的条件下接种以评估铁死亡和PGE2产生。除非另有说明,所有细胞活力和PGE2产生分析均在24 h后进行。
为制备癌细胞条件培养基,将4 × 10⁵个癌细胞在2 ml完全RPMI培养基或DMEM中培养24 h,然后加入铁死亡诱导剂RSL3或ML210(NRAS(G12D)为250 nM,4T1和D4M.3A为500 nM,BRAF(V600E)和MC38细胞为1,000 nM)、多柔比星(10 µM)或用150 mJ cm−2 UVB处理。8 h后,用PBS洗涤癌细胞三次,并在完全RPMI或DMEM中再培养16 h。收集细胞上清液,以600g离心5 min去除死细胞碎片,并在−20 °C保存直至进一步使用。所有细胞系均通过PCR在实验室内常规检测支原体污染。实验室未进行进一步的细胞系鉴定。
肿瘤细胞注射
癌细胞中的铁死亡触发 PGE 2 产生以促进肿瘤免疫逃逸
癌细胞系通过胰蛋白酶消化脱离(Thermo Fisher Scientific),并在无菌 PBS(Thermo Fisher Scientific)中洗涤三次。将细胞以 100 μl 无内毒素 PBS 皮下注射到受体小鼠侧腹,其中 2 × 10⁵ 个细胞用于肿瘤生长研究,2 × 106 个细胞用于所有其他实验。使用数字卡尺测量肿瘤生长。图中标注的肿瘤直径指每个肿瘤最长直径与其垂直直径的平均值。肿瘤生长限制在最大直径 15 mm,该值作为人道终点,且在任何实验中均未超过。对于在观察期结束前达到人道终点的动物,将最后测得的肿瘤直径结转至后续时间点(末次观测值结转)。对于涉及铁死亡对照或 Ptgs1/Ptgs2−/− BRAF(V600E)–OVA 黑色素瘤细胞的实验,在将 1 × 10⁶ 个细胞以 100 μl 无内毒素 PBS 皮下注射到受体小鼠侧腹前,癌细胞先用 1 μM RSL3 预处理 8 h。
体内 CD8+ T 细胞清除
为清除 CD8+ T 细胞,小鼠从肿瘤细胞接种后第 1 天开始,每 5 天腹腔注射 100 µl 抗小鼠 CD8β 抗体(每只小鼠 200 µg;53-5.8,BioXCell)。
体内药物治疗
对携带皮下 MC38 或对照 BRAF(V600E) 肿瘤的小鼠,在肿瘤可触及后,即肿瘤细胞移植后第 3–5 天开始治疗。溶液每天新鲜配制。为诱导铁死亡,小鼠每日腹腔注射 40 mg kg−1 IKE,其溶于 55% PEG 300(Sigma)和 45% PBS 中。冻干 CXB(MedChem)用精密天平称量,并按 DMSO(1 份,Sigma)/PEG400(5 份,Sigma):dH2O 为 60:40 的比例配制。终浓度为 6 mg ml−1,相当于每只小鼠以 100 µl 总体积给予 30 mg kg−1 的剂量。CXB 每日通过灌胃给药。
肿瘤组织和淋巴器官的处理
在癌细胞移植后的指定时间点收集肿瘤细胞接种小鼠的肿瘤、淋巴结或脾脏。使用微量天平测量肿瘤或器官重量。对于流式细胞术分析,肿瘤样本经机械解离,并用 DNase I(100 µg ml–1,Merck)和胶原酶 IV(200 U ml–1,Thermo Fisher Scientific)在 37 °C 消化 40 min,随后依次通过 70-µm 和 30-µm 细胞筛网(Miltenyi)过滤,并用 FACS 缓冲液(含 1% FCS 和 2 mM EDTA 的 PBS)洗涤,以制备单细胞悬液,然后进行抗体介导的染色。脾脏通过 70-µm 细胞筛网,随后用 ACK 裂解缓冲液进行红细胞裂解 3 min,并使用 30-µm 细胞筛网额外过滤。淋巴结使用 30-µm 细胞筛网解离。
流式细胞术和细胞分选所用抗体与试剂
以下抗体和染色试剂用于流式细胞术或细胞分选:fixable viability dye eFluor 450 (dilution: 1:1,000; Thermo Fisher Scientific); fixable viability dye APC-eF780 (1:2,000; Thermo Fisher Scientific); PE-Cy7 anti-CD8α (1:200; 53-6.7, BioLegend); PE-Dazzle594 anti-CD8α (1:200; 53-6.7, BioLegend); BV711 anti-mouse/human-CD44 (1:100; IM7, BioLegend); PerCP-Cy5.5 anti-mouse/human-CD44 (1:100; IM7, BioLegend); PE anti-CD45.1 (1:100; A20, BioLegend); BV510 anti-CD45.2 (1:100; 104, BD Biosciences); BUV395 anti-CD45.2 (1:100; 104, BD Biosciences); FITC anti-CD62L (1:100; MEL-14, BioLegend); FITC anti-CD103 (1:100; M290, BD Biosciences); Pe-Cy7 anti-CD103 (1:100; 2E7; BioLegend); PE-Dazzle594 anti-CD186/CXCR6 (1:200; SA051D1, BioLegend); BV421 anti-CD366/TIM-3 (1:200; RMT3-23, BioLegend); BV605 anti-CD279/PD-1 (1:100; 29F.1A12, BioLegend); PerCP/Cy5.5 anti-TCRβ (1:100; H57-597, BioLegend); AF700 anti-TCRβ (1:100; H57-597, Sony); APC anti-human GZMB (1:200; GB12, Thermo Fisher Scientific); PE anti-human GZMB (1:200; GB12; Thermo Fisher Scientific); FITC anti-Ki-67 (1:100; SolA-15, Thermo Fisher Scientific); PE anti-mouse TCF1 (1:200; S33-966, BD Biosciences); 以及 rabbit-anti-mouse-TCF1/TCF7 (1:100; C.725.7, Thermo Fisher Scientific)。随后使用以下抗体进行染色:AF647 donkey-anti-rabbit IgG (1:200; Poly4064, BioLegend); BV605 anti-CD11b (1:200; M1/70; BioLegend); PerCP-Cy5.5 anti-CD11c (1:200; N418; BioLegend); PE-Cy7 anti-CD11c (1:200; M17/4; BioLegend); BV421 anti-XCR1 (1:200; ZET; BioLegend); PE anti-CXCL9 (1:100; MIG-2F5.5, BioLegend); PerCP/Cy5.5 anti-IL-12/IL-23 p40 (1:100; C15.6, BioLegend); FITC anti-I-A/I-E (MHC class II) (1:1,000; M5/114.15.2, Thermo Fisher Scientific); AF700 anti-mouse H-2kb (1:100; AF6-88.5, BioLegend); AF647 anti-CD86 (1:200; GL-1, BioLegend); BV605 anti-CD80 (1:200; 16-10A1, BioLegend); 以及 BV421 anti-CD3 (1:200; 17A2, BioLegend)。
流式细胞术和细胞分选
细胞表面用荧光标记抗体和活性染料在 4 °C 于 FACS 缓冲液(含 1% FCS 和 2 mM EDTA 的 PBS)中染色 20 min。对于 GZMB、TCF1 和 Ki-67 的细胞内染色,细胞使用 True-Nuclear Transcription Factor Buffer Set(BioLegend)按制造商方案固定并透化。CXCL9 或 IL-12 的细胞内染色使用 Intracellular Fixation & Permeabilization Buffer Set(Thermo Fisher)按制造商方案进行。细胞内染色在 4 °C 于透化缓冲液中过夜进行。流式细胞术分析使用 ID7000C Spectral Cell Analyzer(ID7000 software v2.0.2.17121,Sony Biotechnologies)或 SP6800 Spectral Cell Analyzer(spectral analyser software v2.0.2.14140,Sony Biotechnologies)进行。细胞数量的流式细胞术定量使用 CountBright Absolute Counting Beads(Thermo Fisher Scientific)完成。所有流式细胞术数据使用 FlowJo(v10.10.0,BD Biosciences)分析。用于过继转移实验的血液中初始 OT-I T 细胞(CD45.1+CD8+CD62L+CD44–)以及来自骨髓培养的小鼠 cDC1s(CD103+)的分选使用 SH800S Cell Sorter(cell sorter software v2.1.6,Sony Biotechnologies)进行。用于分析 CD8+ TILs、肿瘤内 cDC1s 和 cDC2s 或脾脏 cDC1s 和 cDC2s 的代表性流式细胞术设门策略见补充图 1。
OT-I T 细胞的过继转移
对于 OVA 特异性 OT-I 细胞的过继转移,从 OT-I 供体小鼠血液中分离 1 × 10³ 个同源标记的初始 CD8+ T 细胞(CD45.1+CD8+CD62L+CD44−),并在 100 µl 无菌 PBS 中经静脉注射到性别匹配的 CD45.2+ 受体小鼠。转移在皮下移植铁死亡对照或 Ptgs1/Ptgs2−/− BRAF(V600E)–OVA 黑色素瘤细胞前 6 h 进行。
免疫荧光显微镜和图像分析
按先前所述方法45进行肿瘤容积免疫荧光显微成像。简言之,肿瘤在 Antigenfix 溶液(Diapath)中固定。样本在 30% 蔗糖中脱水,包埋于 TissueTek OCT 冷冻介质(Sakura Finetek)中,并保存于 −80 °C。使用 Leica CM3050 S 冷冻切片机制备连续 50 μm 厚切片。切片在 0.1 M Tris(Carl Roth)中进行透化、封闭和染色,该缓冲液补充有 1% BSA、0.3% Triton X-100(Merck)、正常小鼠血清(Merck)和驴血清(Merck)。染色后的切片用 Mowiol(Merck)封片,并使用倒置 TCS SP8 共聚焦显微镜(Leica)、STELLARIS 共聚焦显微镜(Leica)或 THUNDER 成像仪(Leica)进行分析,以进行拼接成像,物镜为 HC PL APO CS2 ×20/0.75 NA 物镜或 HC PL APO CS2 ×40/1.30 NA THUNDER 物镜;或使用 Fluoview FV3000 显微镜,搭配 UPlanSApo ×20 空气镜/0.75 NA 物镜(Olympus)。所有图像均以拼接图像堆栈采集,覆盖 xy 平面上的全肿瘤切片,z 间距为 2 μm,以提供深度至少 20 μm 的大三维(3D)图像体。图像分析和细胞渲染按先前所述方法45进行。3D 图像使用 Imaris 10.2.0 软件(Oxford Instruments)分析。使用 Imaris surface generation tool 重建并可视化单个细胞的三维对象。利用细胞对象的位置信息,通过多步骤流程识别相互作用的 cDC1 与 CD8+ T 细胞簇。CD8+ T 细胞簇定义为:从每个细胞外表面测量,距离 20 μm 内至少有五个细胞,并使用 Imaris 内置的‘distance to 5 nearest neighbours’功能识别。与成簇 CD8+ T 细胞相互作用的 cDC1(称为“相互作用 cDC1”)通过对象间最近距离(距离 ≤ 5 μm)识别。为识别与 cDC1 相互作用的成簇 CD8+ T 细胞(“相互作用 CD8+ T 细胞”),使用 Imaris 过滤功能按距离阈值去除距这些相互作用 cDC1 超过 15 μm 的 CD8+ T 细胞。细胞簇的定量相对于成像切片的体积进行。
用于免疫荧光显微镜的抗体
以下抗体用于小鼠组织染色:AF594 anti-CD3(1:200;克隆号 17A2,BioLegend)、BV421 anti-CD8α(1:100;克隆号 53-6.7;BioLegend)、anti-CD103(1:200;山羊多克隆;R&D Systems)、FITC anti-MHC class II I-A/I-E(1:500;克隆号 M5/114.15.2,BioLegend)、AF680 anti-goat IgG(1:500;驴多克隆;Jackson ImmunoResearch)、anti-COX2(1:200;氨基酸 584–598;Cayman Chemicals)和 AF647 anti-rabbit IgG(1:400;A-21244,Invitrogen)。所有抗体均经制造商验证,或此前已有用于免疫荧光显微镜的报道。
活细胞成像
使用 DMi8 显微镜(Leica)进行活细胞成像,配备 HC PL APO ×20/0.8 PH2 或 HC PL APO ×40/0.95 CORR PH2 物镜。使用配备 TempController 2000(Pecon)和 CO2-Controller 2000(Pecon)的 Heating Unit 2000(Pecon)将温度控制在 37 °C,CO2 水平控制在 5%。Pfa
cDC1的生成按照先前描述的方法19进行,稍作修改。简言之,通过使用注射器和20号套管用RPMI冲洗骨骼,从鼠标股骨和胫骨中分离骨髓细胞。使用ACK buffer(含150 mM氯化铵、10 mM碳酸氢钾和1μm乙二胺四乙酸二钠的双蒸水(ddH2O))在室温下裂解红细胞3分钟后,将每毫升1.5 × 10⁶个细胞与GM-CSF(300 pg ml−1)和FLT3L(55 ng ml−1)在RPMI 1640培养基(Thermo Fisher Scientific)中孵育,培养基补充有10% FCS(PAN-Biotech)、50 µM β-巯基乙醇(Thermo Fisher Scientific)、50 U ml–1青霉素(Thermo Fisher Scientific)和50 µg ml–1链霉素(Thermo Fisher Scientific)。培养9天后,将非贴壁细胞以每毫升0.3 × 10⁶个细胞重新接种于含GM-CSF和FLT3L的新鲜培养基中再培养5天,然后基于CD103表达对分化的cDC1进行FACS分选。对于使用脾脏cDC的测定,将新鲜分离的小鼠脾脏在含DNase I(100 µg ml–1;Merck)和IV型胶原酶(200 U ml–1;Thermo Fisher Scientific)的RPMI 1640中消化30分钟。随后根据制造商方案,使用Pan Dendritic Cell Isolation Kit, mouse(130-100-875,Miltenyi Biotec)分离树突状细胞。
对于用癌细胞条件培养基进行体外处理,将小鼠cDC1与来自癌细胞的条件培养基在37 °C培养16小时,然后进行分析或用于功能测定。为评估激活后细胞因子和趋化因子的产生,用poly(I:C)(10 μg ml−1)刺激cDC1 4小时,并在刺激的最后3小时加入布雷菲德菌素A(5 μg ml−1),然后进行抗体染色用于流式细胞术分析。在某些实验中,使用IFNγ(10 ng ml−1)、IFNα(10 ng ml−1)、2′,3′-cGAMP(10 μM)、NAD(10 μM)或ATP(100 μM)进行cDC1刺激。为生成cDC1条件培养基,首先用癌细胞条件培养基处理cDC1 16小时,用PBS洗涤三次,并用poly(I:C)(10 μg ml−1)刺激24小时。收集培养上清液并在600g离心5分钟以去除残留细胞物质,收集无细胞条件培养基并储存在−20 °C直至进一步使用。
cDC1介导的CD8+ T细胞扩增分析
为生成抗原经历过的干细胞样CD8+ T细胞,使用MACS分离从小鼠脾脏中分离初始CD8+ T细胞,并用小鼠抗CD3/CD28微珠和IL-2(85 U ml–1)刺激4天。培养2天后,将CD8+ T细胞以1 × 10⁶个细胞/毫升重新接种于含抗CD3/28微珠加IL-2的新鲜培养基中。为评估cDC1促进抗原经历过的CD8+ T细胞扩增的能力,将来自T细胞培养物的2.5 × 10⁴个CD8+ T细胞与小鼠抗CD3/CD28微珠在有或没有如图例所示预处理的cDC1上清液存在下孵育。孵育72小时后,通过流式细胞术定量活CD3+CD8+ T细胞的数量。
细胞活力测定
将Resazurin(7-羟基-10-氧代吩恶嗪-10-鎓-3-酮,钠盐;Stemcell)以50 µg ml−1的终浓度直接加入培养基中,并在37 °C孵育1小时。使用Tecan infinite M1000Pro和Tecan i-control软件(v3.9.1.0)在540/590 nm的激发/发射波长下测量活力。细胞活力计算为相对于载体对照组的荧光强度百分比。
PGE2测量
根据制造商方案,使用Tecan infinite M1000Pro和Tecan i-control软件(v3.9.1.0),通过酶联免疫吸附测定(ELISA)(Cayman Chemical)测量无细胞条件培养基中的PGE2浓度。
cDC1细胞因子产生的测定
癌细胞铁死亡触发 PGE 2 产生以促进肿瘤免疫逃逸
使用 LEGENDplex 基于微珠的多重免疫分析(BioLegend),按照制造商方案,对受刺激 cDC1s 条件培养基中的细胞因子和趋化因子浓度进行定量。
阻断 Ca2+ 内流
为阻断细胞外 Ca2+ 进入铁死亡细胞,在癌细胞用铁死亡诱导剂 RSL3 处理 4 h 后,向细胞培养基中加入钙螯合剂 EGTA(2 mM)或渗透保护剂 PEG 3350(10 mM)。
Western blotting
细胞在含蛋白酶和磷酸酶抑制剂混合物(Sigma-Aldrich)的 RIPA 裂解缓冲液(150 mM NaCl、5 mM EDTA、50 mM Tris、1% NP-40、0.5% 脱氧胆酸钠和 0.1% SDS,溶于 ddH20)中裂解,在 35 kHz 下超声 3 次,每次 10 s,并在 4 °C 下以 15,000g
文章标题:癌细胞中的铁死亡触发PGE 2产生以实现肿瘤免疫逃逸
正文: RNA使用Monarch Total RNA Miniprep试剂盒(New England Biolabs)提取,互补DNA(cDNA)使用SensiFAST cDNA合成试剂盒(Bioline)生成。定量实时PCR在LightCycler 480(LightCycler 480 software v1.5.1,Roche)上使用TAKYON No ROX SYBR MasterMix dTTP Blue试剂盒(Eurogentec)按照制造商方案进行。基因表达通过ΔCt方法以参考基因Hprt进行归一化。所有引物均购自Eurofins。
RNA测序
体外生成的WT或ItgaxcrePtger2−/−Ptger4fl/fl CD103+ cDC1s与来自对照或Ptgs1/Ptgs2−/−铁死亡BRAF(V600E)黑色素瘤细胞的条件培养基孵育16 h,随后用poly(I:C)(10 μg ml−1)再刺激4 h。RNA使用Arcturus PicoPure RNA分离试剂盒(Thermo Fisher Scientific)提取。文库制备使用Novogene制造的内部试剂盒进行。mRNA使用poly-T寡核苷酸偶联磁珠从总RNA中纯化。片段化后,使用随机六聚体引物合成第一链cDNA,随后使用dUTP合成第二链cDNA以进行定向(链特异性)文库构建。测序在NovaSeq X Plus上使用25B flowcell进行2 × 150 bp双端测序(300 cycles试剂盒)。与序列读数相关的原始fastq文件使用STAR算法46映射到从小鼠基因组,该基因组从UCSC浏览器(GRCm38/mm10)下载。读数使用Rsubread R包47计数。这些读数计数经过归一化,差异表达基因使用iDEP(v2.01)网络服务器48进行分析,利用DESeq2 R包49进行差异表达基因鉴定(倍数变化 ≥ 1.5且校正P < 0.05)。主成分分析使用prcomp R函数进行,并使用ggplot2 R包绘制。火山图使用Enhanced Volcano R包(https://github.com/kevinblighe/EnhancedVolcano)渲染。“核心功能性cDC1”基因集定义为在活化的cDC1s中,与来自铁死亡对照BRAF(V600E)细胞的条件培养基孵育后显著下调的活化诱导基因。核心功能性cDC1基因的层次聚类使用R中的hclust函数进行(欧几里得距离,完全连锁),热图使用gplots R包的heatmap.2函数生成。基因集富集分析(GSEA)对核心功能性cDC1基因进行,并按log2(倍数变化)排列。基因集的富集随后使用GSEA(v4.2.3)50进行。与细胞因子信号传导和细胞迁移相关的基因集从Molecular Signature Database(https://www.gsea-msigdb.org/gsea/msigdb/index.jsp)中提取。抗原摄取和交叉呈递的基因签名来自先前的研究51。PGE2受损功能性cDC1基因的基因集来自先前的研究19。用于相关性分析的PGE2受损核心功能性cDC1基因定义为在活化的cDC1s中,与PGE2孵育后显著下调的活化诱导基因。GSEA(v4.2.3)中的PreRanked工具用于评估归一化富集分数,并使用错误发现率(q < 0.25)评估归一化富集分数的统计显著性。
统计与可重复性
在整个研究中,使用了不同的统计检验来评估统计显著性,如图例所示。数据以平均值 ± s.e.m.、平均值 ± 最小值和最大值或箱线图表示,如图例所示。
图 1e 和 3g 中显示的数据汇总自两项独立实验。图 1b,d、2b,c,h–k,m–q、3f,i 和 4d,g 中显示的数据代表两项独立实验。图 1b、2h–k,m–o 和 3i 的箱线图中,中心线表示均值,边界表示最小值和最大值。图 1e 和 4c,e,f,h,i,k 的箱线图中,中心线表示中位数,边界从第 25 百分位数延伸至第 75 百分位数,须线对应最小值和最大值。统计分析使用 GraphPad Prism 软件(v9.5.0 和 v9.5.1)。
报告摘要
有关研究设计的更多信息,可在本文链接的 Nature Portfolio Reporting Summary 中获取。