 Newshot
主要
肌萎缩侧索硬化(ALS)是一种快速进展且致命的神经退行性疾病。近期,靶向 SOD1 和 FUS 的反义寡核苷酸(ASO)在临床试验中显示出初步前景9,10,但这些方法仅对携带 SOD1 和 FUS 突变的患者有益——不到 ALS 患者的 3%——因此,对于其余约 97% 的 ALS 患者,仍迫切需要治疗方法。所有非 FUS 和非 SOD1 型 ALS 的共同特征是神经元中 TAR DNA 结合蛋白-43(TDP-43)的聚集1,2,这一发现也在约 50% 的额颞叶痴呆(FTD)和阿尔茨海默病患者中观察到2,11。然而,目前尚无直接靶向 TDP-43 的疗法,导致潜在的核功能丧失(LoF)问题未得到解决。TDP-43 是一种 RNA 结合蛋白,通常位于细胞核中,在 RNA 剪接调控中发挥关键作用12,13。TDP-43 在细胞质中的错误定位会诱导核功能丧失,导致一些成熟信使 RNA(mRNA)转录本中出现隐蔽外显子包含、隐蔽选择性多聚腺苷酸化或外显子跳跃3。这些事件发生在数百个转录本中,包括具有关键神经元功能的基因,如 STMN2、UNC13A 和 KCNQ2(参考文献 4,5,6,7,8)。尽管 STMN2 错误剪接对轴突再生的影响以及 KCNQ2 外显子跳跃对内在兴奋性的影响已有研究,但 TDP-43 功能丧失对突触功能的直接影响尚未被探讨。
全基因组关联研究(GWAS)显示,位于 UNC13A 隐蔽外显子内部及其附近的单核苷酸多态性(SNP)会增加患 ALS 的风险并加速疾病进展14,15,16。在正常生理条件下,这些风险 SNP 不会诱导 UNC13A 隐蔽外显子的包含,但在 TDP-43 功能丧失后,风险 SNP 会加剧隐蔽外显子的包含,导致功能性 RNA 转录本和蛋白质的进一步丢失6,7。UNC13A 是一种突触前蛋白,在活性区是突触囊泡正确停靠和 priming 以与质膜融合所必需的17。小鼠中 Unc13a 的基因缺失导致自发性和诱发性谷氨酸能兴奋性突触传递减少约 90%18,19,20。尽管 UNC13A 的遗传关联强烈提示该事件在 ALS 发病机制中的作用,但 TDP-43 功能丧失对突触功能障碍的贡献以及 UNC13A 隐蔽剪接的作用——特别是在其他突触转录本存在许多错误剪接事件的背景下——尚未得到探讨。解决这些悬而未决的问题对于确定纠正 UNC13A 剪接是否代表一种恢复神经元正常功能的可行治疗策略至关重要。
在此,我们报告,成熟人类诱导多能干细胞(iPS)来源的神经元中 TDP-43 的缺失会导致突触前 UNC13A 的丢失以及 AMPA(α-氨基-3-羟基-5-甲基-4-异噁唑丙酸)受体介导的突触传递显著减少,从而导致协调网络活动的丧失。尽管 TDP-43 在 RNA 调控中具有广泛作用,但单独对 UNC13A 隐蔽外显子进行基因组删除即可挽救这些缺陷,表明这一单一事件是 ALS 中突触功能障碍的关键驱动因素。为此,我们开发了剪接切换型 ASO,能够挽救 UNC13A mRNA 剪接、UNC13A 蛋白水平和 UNC13A 突触前定位,并恢复自发性和诱发性突触传递。此外,我们证明 ASO 处理可挽救人源化小鼠模型中的 UNC13A 隐蔽外显子包含,该模型重现了这一人类特异性的错误剪接事件。因此,靶向 UNC13A 隐蔽外显子的 ASO 代表了一种治疗 ALS 和 FTD 的创新治疗策略,其用于治疗散发性 ALS 得到了遗传学证据的支持。
TDP-43 缺失导致突触 UNC13A 耗竭
UNC13A 剪接校正可挽救 TDP-43 缺失导致的突触功能障碍
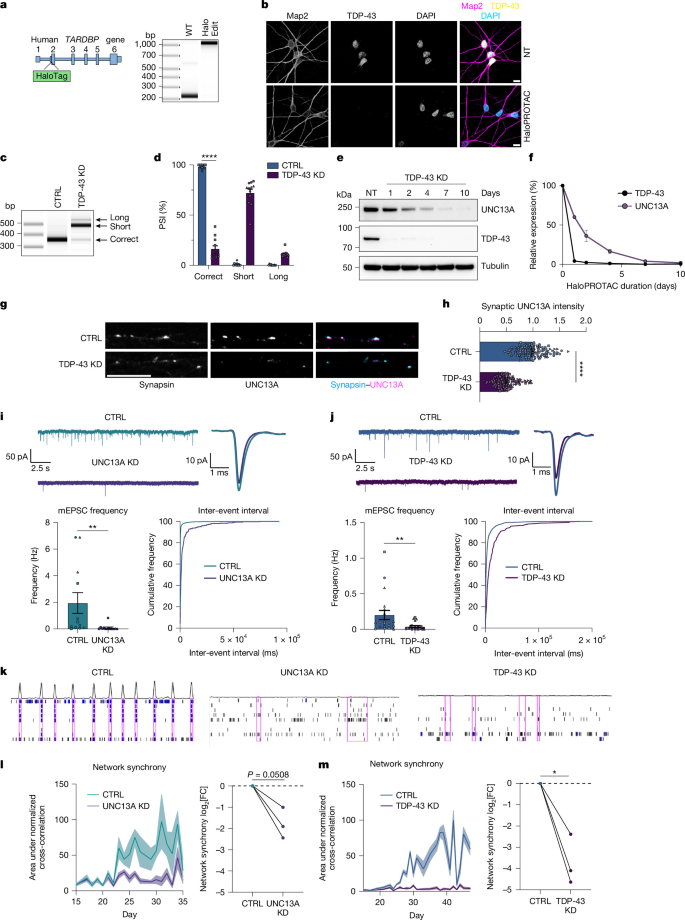
TDP-43 在发育中起重要作用,因此,为避免从 iPS 细胞阶段去除 TDP-43 而干扰神经元成熟,我们使用 CRISPR–Cas12 基因编辑生成了一种细胞系,其中 TDP-43 的两个内源拷贝均带有 HaloTag,从而能够在成熟神经元中通过蛋白水解靶向嵌合体(PROTAC)介导21的 TDP-43 敲低(图 1a 和扩展数据图 1a–d)。TDP-43 被 HaloPROTAC 以剂量依赖性方式降解,且该过程可被蛋白酶体抑制或 NEDD8 E1 抑制剂阻断(扩展数据图 1e–g)。HaloTag-TDP-43 iPS 细胞被分化为成熟的兴奋性皮层样神经元(HaloTDP iNeurons),其表达第 V 层兴奋性皮层标志物 CTIP2,且不表达抑制性标志物 NKX2.1 或神经祖细胞标志物 PAX6(扩展数据图 1h)。TDP-43 也被发现正确定位于细胞核(图 1b)。对 TDP-43 进行标记可能改变其功能,尽管 HaloTag 部分影响了 TDP-43 功能(扩展数据图 1i),但仅在 HaloPROTAC 敲低 TDP-43 时才稳健检测到 UNC13A 隐秘剪接和 mRNA 下调(图 1c、d 和扩展数据图 2a),类似于 CRISPR 干扰(CRISPRi)介导的敲低(扩展数据图 2b–f)。UNC13A mRNA 的缺失导致 UNC13A 蛋白随时间依赖性减少,其中 HaloPROTAC 处理 10 天后剩余蛋白不足 5%(图 1e、f)。免疫荧光染色显示突触素阳性斑点处突触 UNC13A 染色丢失(图 1g、h)。如通过逆转录–定量 PCR(RT–qPCR)评估,成熟神经元中 HaloPROTAC 介导的 TDP-43 敲低未导致 N-甲基-d-天冬氨酸和 AMPA 受体亚基 RNA 水平改变(扩展数据图 2g)。
文章标题:UNC13A剪接校正可挽救TDP-43缺失诱导的突触功能障碍
正文: a,在TARDBP外显子2起始处插入HaloTag的示意图,以及确认编辑的基因组PCR(n = 1)。b,免疫荧光显示未处理(NT)HaloTDP iNeuron中TDP-43的核定位,以及HaloPROTAC处理后TDP-43的缺失(n = 3)。c,TDP-43敲低后UNC13A剪接的RT–PCR分析。d,c的定量;来自3次实验的n = 12个生物学重复。e,用30 nM HaloPROTAC-E处理指定时间的HaloTDP iNeuron的Western blot。f,e的定量;n = 2个生物学重复。g,TDP-43耗竭2周后,在大鼠星形胶质细胞上培养的4周龄HaloTDP iNeuron中Synapsin和UNC13A的免疫荧光。h,synapsin阳性终末处的UNC13A强度(对照n = 116;TDP-43敲低n = 115个突触;3次实验)。i,对照(n = 12)和UNC13A敲低(n = 13)iNeuron(3次实验)的mEPSC,包含代表性轨迹和平均轨迹、频率及事件间期累积分布。j,对照(n = 20)和TDP-43敲低(n = 22)HaloTDP iNeuron(3次实验)的mEPSC,包含代表性轨迹和平均轨迹、频率及事件间期累积分布。k,对照(DIV38)以及UNC13A敲低(DIV32)和TDP-43敲低(DIV38)的代表性MEA raster图(60 s);电极爆发为蓝色;网络爆发为粉色。l,m,对照与UNC13A敲低(l)或TDP-43敲低(m)iNeuron随时间变化的网络同步性;敲低值归一化至对照(n = 18孔,3次实验)。符号表示独立实验。在l,m中,线条连接同一MEA板上记录的平行分化。统计学:双侧Student's t检验(d);高斯线性混合效应模型(LMM)结合双侧Satterthwaite校正t检验(h–j);双侧比值配对t检验(l,m)。P < 0.05;P < 0.01;P < 0.001;****P < 0.0001。未裁剪凝胶见补充图1。比例尺,10 µm。所有图中,误差棒表示平均值 ± s.e.m.。CTRL,对照;DIV,体外天数;FC,倍数变化;KD,敲低;NS,无显著性;NT,未处理;PSI,剪接纳入百分比。
TDP-43缺失损害突触功能
此前对UNC13A生理功能的研究主要使用原代啮齿类神经元进行,在人类神经元中的研究有限18,19,20,22。因此,我们试图评估UNC13A缺失对人iPS细胞来源神经元的影响(扩展数据图2h)。全细胞膜片钳记录显示,通过CRISPRi耗竭UNC13A损害了突触传递,表现为微型兴奋性突触后电流(mEPSC)频率降低(图1i),这与突触前缺陷一致,也与先前发表的研究相符19,20。HaloPROTAC介导的TDP-43耗竭同样降低了mEPSC频率(图1j),与UNC13A缺失时观察到的突触前缺陷相似。使用6-氰基-7-硝基喹喔啉-2,3-二酮(CNQX)处理阻断了mEPSC,证实突触事件主要通过快速AMPA受体介导的谷氨酸能传递实现(扩展数据图3a)。UNC13A耗竭对mEPSC幅度没有影响,与纯粹的突触前缺陷一致(扩展数据图3b),而TDP-43耗竭导致幅度轻度降低(扩展数据图3c),提示存在独立于UNC13A耗竭的额外突触后缺陷。对照与UNC13A–TDP-43耗竭神经元之间的被动膜特性保持相当(扩展数据图3d,e)。
UNC13A 剪接校正可挽救 TDP-43 缺失诱导的突触功能障碍
为研究 UNC13A 和 TDP-43 缺失对网络活动的影响,我们进行了多电极阵列(MEA)记录。我们发现,UNC13A 或 TDP-43 耗竭均诱导了无序且不同步的网络活动模式,表现为归一化电极互相关的降低(图 1k–m)。这一结果表明,UNC13A–TDP-43 耗竭的神经元无法支持网络水平活动。活性电极的数量保持一致(扩展数据图 3g),相差显微镜图像显示不同条件之间的细胞覆盖度相当(扩展数据图 3h),排除了电极覆盖问题作为混杂因素。对对照神经元进行 CNQX 处理证实,网络同步性高度依赖于快速的 AMPA 受体介导的突触传递(扩展数据图 3f)。尽管其他 MEA 指标也受到 TDP-43 和 UNC13A 缺失的影响,但网络同步性缺陷是最大且最持续观察到的变化(扩展数据图 3g)。因此,我们表明 TDP-43 耗竭显著损害人神经元中的快速谷氨酸能突触传递和同步网络活动,反映了直接 UNC13A 缺失所诱导的突触功能和网络活动的类似丧失。
UNC13A 隐蔽外显子的基因组删除
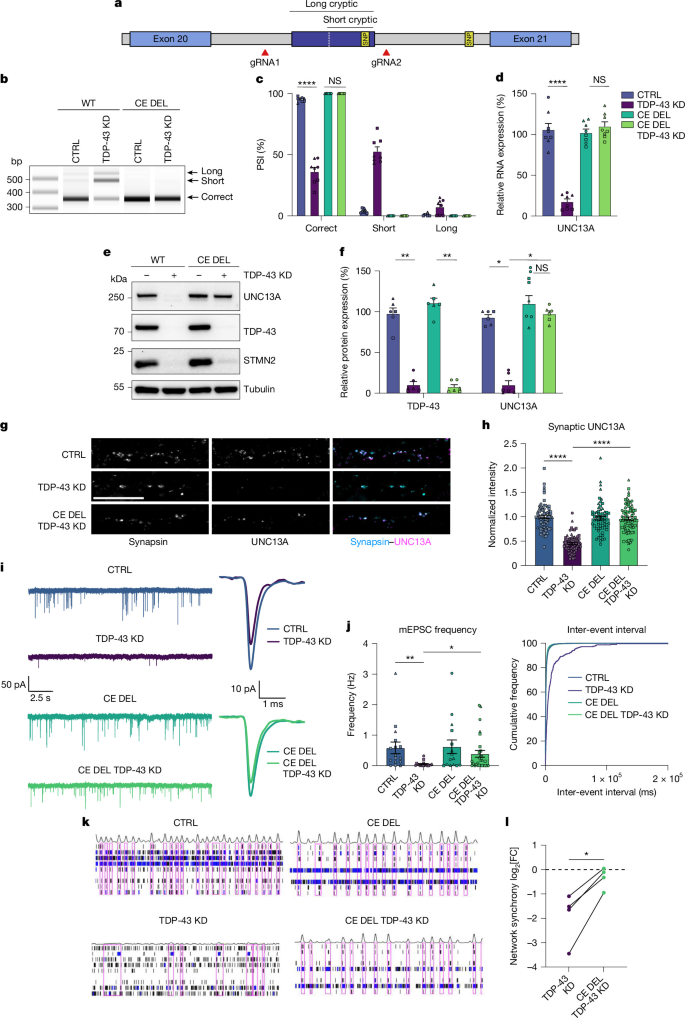
敲低 TDP-43 导致 UNC13A 内含子 20 内的隐蔽外显子包含,同时伴随内含子 31 处一个独立的下游内含子保留事件,以及整个 UNC13A mRNA 转录本中其他低频剪接异常6,7。为确定蛋白质丧失在多大程度上依赖于 UNC13A 内含子 20 隐蔽外显子,我们进行了 CRISPR–Cas9 基因编辑,以从 SH-SY5Y 细胞基因组中移除该隐蔽外显子(扩展数据图 4a,b)。使用两个单指导 RNA(sgRNA),我们实现了 233 个核苷酸(nt)的纯合缺失,该区域包含隐蔽外显子的两个剪接受体和共同供体剪接位点。在含有完整 UNC13A 基因的野生型(WT)细胞中,经逆转录–PCR(RT–PCR)评估,TDP-43 耗竭后 UNC13A 错误剪接被强烈诱导(扩展数据图 4c,d);而在基因组删除 UNC13A 隐蔽外显子的细胞中,未检测到隐蔽剪接(扩展数据图 4c,d)。隐蔽外显子删除挽救了 UNC13A mRNA 的正确剪接水平(通过 RT–qPCR 确定),并在 TDP-43 敲低后使 UNC13A 蛋白恢复约 75%(扩展数据图 4e–g)。我们随后在 iPS 细胞中删除了 UNC13A 隐蔽外显子(扩展数据图 5a–e),并在 CRISPRi 介导的 TDP-43 敲低后检测到 UNC13A RNA 和蛋白质的类似挽救,证实了该事件在 iPS 细胞衍生神经元中的相关性(扩展数据图 5f–k)。在 UNC13A 隐蔽外显子删除细胞系中,我们进行了进一步的 CRISPR–Cas12 基因编辑,在 TARDBP 基因中加入 HaloTag,以便在分化后有效诱导 TDP-43 缺失(扩展数据图 6)。与 SH-SY5Y 细胞中的结果相似,在 HaloTDP iNeurons 中基因组删除 UNC13A 隐蔽外显子挽救了外显子 20–21 连接处的 UNC13A 剪接,并恢复了 mRNA 和突触前蛋白水平(图 2a–h),表明该剪接事件是 TDP-43 依赖性 UNC13A 丧失的主要驱动因素。
文章标题:UNC13A剪接校正挽救了TDP-43缺失诱导的突触功能障碍
正文: a,UNC13A隐蔽外显子(CE)基因组缺失示意图。b–f,在HaloPROTAC处理14天后,对DIV28的WT和CE缺失(CE DEL)HaloTDP iNeurons进行分析。b,RT–PCR显示CE DEL在TDP-43敲低后恢复了UNC13A外显子20–21剪接。c,b的定量;n = 6个生物学重复,来自3次实验。d,正确剪接的UNC13A的RT–qPCR显示TDP-43敲低后RNA水平得到恢复;n = 6个生物学重复,来自3次实验。e,Western blot显示CE DEL挽救了UNC13A蛋白水平。f,e的定量;n = 6个生物学重复,来自3次实验。g,在TDP-43敲低2周后,培养于大鼠星形胶质细胞上的4周龄HaloTDP和CE DEL iNeurons中Synapsin和UNC13A的免疫荧光。h,synapsin阳性终末处的UNC13A强度(对照 n = 71;TDP-43敲低 n = 71;隐蔽外显子缺失 n = 66;CE DEL + TDP-43敲低 n = 75个突触;3次实验)。i,代表性及平均mEPSC轨迹。j,mEPSC频率和事件间期累积分布(对照 n = 17;TDP-43敲低 n = 22;CE DEL n = 15;CE DEL + TDP-43敲低 n = 28个iNeurons;3次实验)。k,对照、TDP-43敲低、CE DEL和CE DEL + TDP-43敲低的代表性DIV39 MEA raster图(60 s);电极爆发,蓝色;网络爆发,粉色。l,TDP-43敲低后的网络同步性,以归一化电极互相关的log2[倍数变化]表示(n = 4次独立实验);线条连接同一MEA板上记录的平行分化。统计:单因素方差分析(ANOVA)配合Tukey检验(c,d);对经对数转换、以loading control归一化的值进行重复测量单因素ANOVA,配合Tukey检验(f);高斯LMM配合双侧Satterthwaite校正t检验(h,j);双侧配对比值t检验(l)。P < 0.05;P < 0.01;P < 0.001;****P < 0.0001。比例尺,10 µm。gRNA,guide RNA。未裁剪凝胶见Supplementary Fig. 2。
UNC13A隐蔽外显子驱动突触功能障碍
TDP-43敲低产生的突触传递缺陷与直接耗竭UNC13A所诱导的缺陷相似。然而,TDP-43拥有数百个经过验证的RNA靶标,调控涉及神经元功能几乎每个方面的转录本的剪接、稳定性和运输。因此,突触传递的降低可能反映了一种多基因损伤,影响包括突触囊泡运输、Ca2+信号传导和活动区组织在内的通路。为确定UNC13A隐蔽外显子纳入在TDP-43缺失后突触功能受损中所占的程度,我们在WT和隐蔽外显子缺失品系中进行了全细胞膜片钳实验。对这一单个隐蔽外显子的挽救在TDP-43耗竭后很大程度上恢复了突触传递,mEPSC频率恢复了80%(Fig. 2i,j)。mEPSC幅度仍略有(约10%)降低,支持UNC13A隐蔽外显子缺失特异性挽救突触前功能的结论(Extended Data Fig. 7a)。被动膜特性在各条件间相似(Extended Data Fig. 7b)。由于mEPSC频率受突触数量影响,我们测量了iNeurons树突上的兴奋性突触密度。我们发现TDP-43敲低神经元的突触少于对照,这一特征即使在UNC13A隐蔽外显子被缺失后仍然存在(Extended Data Fig. 7c,d),提示剩余突触的突触功能出现了强烈恢复。
尽管突触数量略有减少,MEA记录显示,在TDP-43缺失的神经元中删除UNC13A隐蔽外显子可恢复同步网络活动,表明神经递质释放有效且信号可在网络中传播(Fig. 2k,l 及 Extended Data Fig. 7e)。这是恢复最为显著的MEA指标(Extended Data Fig. 7f)。综上所述,这些发现表明,纠正单个隐蔽外显子剪接事件(内含子20 UNC13A隐蔽外显子)足以恢复突触传递,并挽救由TDP-43缺失引起的网络活动异步模式。各条件下的活跃电极和细胞覆盖情况相当(Extended Data Fig. 7f,g)。同样,神经元存活分析证实,网络层面的变化并非归因于TDP-43缺失导致的活力改变(Extended Data Fig. 7h),这表明TDP-43驱动的UNC13A缺失在结构完整、存活的神经元中导致了功能性突触缺陷。
UNC13A剪接转换ASO
在TDP-43敲低背景下删除UNC13A隐蔽外显子所实现的UNC13A水平恢复和突触信号传导重建,凸显了针对患者中这一事件进行治疗的潜力。因此,我们寻求鉴定能够诱导剪接转换的ASO,类似于在靶向SMN2和STMN2剪接事件中取得成功的方法(refs. 23,24)。我们首先设计了锁定核酸修饰的ASO,靶向覆盖隐蔽外显子受体和供体剪接位点的区域(Extended Data Fig. 8a)。我们通过在SK-N-BE(2)细胞中转染对ASO进行筛选,并通过RT–PCR评估其恢复外显子20–21连接处UNC13A剪接的能力(Extended Data Fig. 8b),发现靶向供体剪接位点的21-nt ASO能够恢复UNC13A剪接。我们在SH-SY5Y细胞中确认了剪接挽救以及恢复UNC13A RNA和UNC13A蛋白水平的能力(Extended Data Fig. 8c–g)。为提高治疗耐受性,我们将表现最佳的ASO改造为完全2′-O-甲氧乙基(MOE)核糖修饰碱基,并在HaloTDP iNeurons中测试其挽救UNC13A剪接和恢复蛋白水平的能力(Fig. 3a–c 及 Extended Data Fig. 8h)。我们发现这些ASO可将剪接恢复至90%以上,蛋白水平恢复至正常水平的30–50%。与对照乱序ASO处理相比,M21-4 MOE ASO处理使TDP-43缺失后synapsin阳性斑点处的突触前UNC13A蛋白表达增加(Fig. 3d)。为鉴定能将蛋白恢复提高至正常水平50%以上的ASO,我们进行了二次筛选,使用18-nt MOE基ASO沿隐蔽供体位点进行ASO步移(Extended Data Fig. 9a)。我们通过RT–PCR评估了18-nt ASO在SH-SY5Y细胞中挽救剪接的能力(Extended Data Fig. 9b),并确认表现最佳的18-nt ASO可将正确的UNC13A mRNA剪接恢复至90%以上,并在SH-SY5Y细胞和HaloTDP iNeurons中将蛋白恢复至50%以上(Fig. 3e,f 及 Extended Data Fig. 9c–h)。此外,我们进行了扩增子测序,证实ASO能够在我们的HaloTDP iNeurons中同时挽救参考等位基因和风险等位基因(Extended Data Fig. 9i)。
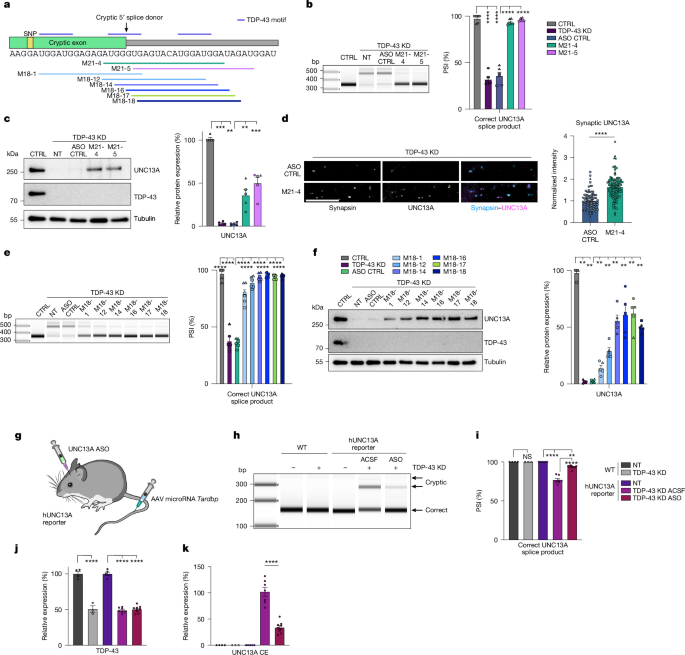
a,针对UNC13A隐蔽供体剪接位点的ASOs示意图。b,RT–PCR显示21-nt ASOs可在TDP-43敲低后阻止UNC13A隐蔽剪接,并附定量(剪接纳入百分比;n = 6个生物学重复,来自3次实验)。c,Western blot显示TDP-43敲低后给予21-nt ASO处理可挽救UNC13A蛋白,并附定量(n = 5个生物学重复,来自3次实验)。d,经MOE CTRL ASO(n = 88)或M21-4 ASO(n = 96)处理的TDP-43敲低iNeurons中synapsin阳性终末处的UNC13A强度。e,RT–PCR显示18-nt ASOs可在TDP-43敲低后阻止隐蔽剪接,并附定量(剪接纳入百分比;n = 6个生物学重复,来自3次实验)。f,Western blot显示TDP-43敲
Unc13a杂合敲除小鼠和携带杂合LoF UNC13A突变的个体可存活,且不表现出异常神经生理18,25。TDP-43 LoF后,将UNC13A表达恢复至WT水平可能并非恢复突触功能所必需,这与先前在原代小鼠培养物中的研究一致,该研究表明只有当Unc13a表达降至正常生理水平的30%以下时,才会观察到明显的突触功能缺陷20,25。事实上,使用
虽然 mEPSC 记录使我们能够检测自发囊泡释放的缺陷,我们还试图确定 TDP-43 耗竭是否影响诱发突触传递——驱动回路功能的生理模式——以及 UNC13A ASOs 是否有益。我们进行了全细胞电压钳记录,以检查自突触微岛培养物中的诱发兴奋性突触后电流(eEPSCs),其中单个神经元生长在星形胶质细胞上并形成到自身的突触连接26,27。我们在两种不同的 ALS 受累神经元亚型中进行了实验:表达第 V 层标志物 CTIP2 的类皮层兴奋性 iNeurons,以及表达 Islet-1 和标志物 VAChT 的人 iPS 细胞来源脊髓运动神经元;这些实验在两个实验室中进行,采用不同的 TDP-43 耗竭方法(体外培养第 14 天(DIV)PROTAC 或 DIV45 gapmer ASO 敲低)。在两种神经元亚型中,TDP-43 耗竭均导致 eEPSC 波幅大幅降低,而 UNC13A 剪接纠正 ASOs 可部分挽救这一降低(图 4c,d 和扩展数据图 10e,f)。此外,自发囊泡释放表型(mEPSC 频率降低)和 ASO 介导的挽救也在独立的脊髓运动神经元模型中得到确认(扩展数据图 10g–k)。eEPSCs 的波幅取决于若干因素,包括突触前神经递质释放概率、突触后强度(量子波幅)和突触密度。我们之前的观察已经描述了突触后强度(扩展数据图 7a)和突触密度(扩展数据图 7c,d)中不依赖 UNC13A 的降低。因此,我们决定在传统 iNeuron 培养物(非自突触)中,使用基因编码的谷氨酸释放报告基因 iGluSNFR3 的活细胞成像,直接测量单突触水平的诱发突触前释放概率(参考文献 28)。TDP-43 耗竭既导致活性突触数量减少,也导致这些突触的释放概率降低(图 4e 和扩展数据图 11a)。UNC13A 剪接纠正 ASOs 未挽救活性突触数量(扩展数据图 11a),这与形态学分析一致:该分析显示,在 TDP-43 缺失后,UNC13A 剪接纠正也未能挽救沿树突的突触密度(扩展数据图 7c,d 和扩展数据图 11b)。然而,UNC13A 剪接纠正与剩余突触释放概率的改善相关,尽管这一效应险些未达到统计学显著性(P = 0.052)(图 4e)。
接下来,我们在 DIV14 诱导 TDP-43 耗竭的神经元中,测试了 UNC13A 剪接转换 ASOs 挽救网络同步性的有效性。MEA 记录显示,与乱序对照相比,M18-17 ASO 处理后网络同步性出现小幅但具有统计学显著性的挽救(图 4f,g 和扩展数据图 11c)。为了更好地模拟疾病——其中 TDP-43 缺失发生在成体神经元中——我们在 DIV33 诱导 TDP-43 耗竭,此时神经元已形成成熟的网络活动(扩展数据图 11d,e)。与先前的敲低一致,同步性是最受 TDP-43 耗竭影响的指标(扩展数据图 11f)。在这种情况下,ASO 挽救实验显示网络同步性恢复更明显(图 4f,g 和扩展数据图 11g)。在所有 MEA 指标中,网络同步性表现出最一致且最显著的挽救(扩展数据图 11h)。
总之,这些数据表明,使用反义寡核苷酸对 UNC13A 隐蔽外显子进行治疗性靶向,可以挽救突触功能:从单个突触的神经递质释放一直到涌现的网络级功能。
讨论
在本研究中,我们证明 TDP-43 LoF 会导致自发性和诱发性突触传递的急剧丧失,从而导致人类神经元中网络活动的紊乱和异步模式。在由 TDP-43 LoF 驱动的数百个广泛存在的隐蔽错误剪接事件中,我们证明疾病进展修饰基因 UNC13A 中的单个隐蔽外显子是这种突触崩溃的主要驱动因素。通过设计靶向 UNC13A 隐蔽外显子的剪接矫正 ASOs,我们证明突触功能如何得以恢复,支持将 UNC13A 剪接矫正作为一种遗传学锚定的治疗策略,适用于大多数 ALS 患者和具有 TDP-43 病理的 FTD 患者。
在由核 TDP-43 丢失诱导的众多隐蔽剪接事件中——这些事件影响预计会影响神经元健康和功能的蛋白质3,4,5,6,7,8,29——UNC13A 基因内含子 20 中的隐蔽外显子引起了相当大的兴趣。构成 ALS 和伴 TDP-43 聚集的额颞叶变性 GWAS 第二强信号的风险 SNP 位于该内含子内,并增强隐蔽剪接,加剧转录本和蛋白质丢失6,7,14,15,16,30,31,32。在 ALS 患者中,UNC13A 风险 SNP(rs12608932 和 rs12973192)的纯合携带者中位生存期缩短 5–12 个月15,16,33,34,35,36。因此,遗传数据强烈支持靶向这一事件以改变疾病进展。
UNC13A 隐蔽剪接在 ALS 和/或 FTD 中的功能意义仍未知。UNC13A 蛋白对突触囊泡 priming 至关重要;Unc13a 缺失小鼠出生时死于呼吸衰竭,而这些小鼠的原代皮层培养物发育正常,但兴奋性突触传递显著降低18,19,20。尽管已证明 TDP-43 中与 ALS 相关的突变会导致人类神经元的兴奋性和突触缺陷37,38,39,但这些研究并未确立隐蔽外显子纳入或 UNC13A 蛋白水平改变中的机制作用。因此,我们试图确定,直接耗竭 TDP-43(模拟散发性 ALS 患者的 TDP-43 LoF 及相关 RNA 剪接改变)是否也会导致突触功能受损。在此我们证明,iPS 细胞来源神经元中的 TDP-43 耗竭会驱动自发性和诱发性突触囊泡释放的减少,导致网络层面的信号传播失败和异步网络活动。这些结果与我们在直接敲低 UNC13A 后观察到的 LoF 一致,也与先前发表的关于原代啮齿动物神经元中 Unc13a 耗竭的报告中描述的突触缺陷一致18,19,20。
TDP-43 LoF 会导致数百个转录本发生广泛的错误剪接,其中许多转录本参与突触传递。因此,为了专门评估 UNC13A 隐蔽外显子对 TDP-43 耗竭神经元中观察到的突触活动降低的贡献,我们在人神经元中选择性删除了 UNC13A 内含子 20 隐蔽外显子。我们发现,挽救这一单个错误剪接事件即可在两种独立模型(类皮层 iNeurons 和脊髓运动神经元)中恢复自发性和诱发性突触囊泡释放,并重建网络同步性,表明 UNC13A 蛋白缺失是 TDP-43 LoF 引起突触崩溃的主要驱动因素。其他突触基因也可能促成所观察到的更广泛表型。例如,我们在 iNeurons 中观察到 TDP-43 缺失时 mEPSC 振幅发生变化,而直接缺失 UNC13A 并不能重现这一变化,删除 UNC13A 隐蔽外显子也不能挽救该变化。同样,我们观察到 TDP-43 敲低后突触密度降低,而这似乎并非由 UNC13A 蛋白水平改变所驱动。进一步研究应聚焦于其产物定位于突触后或参与突触周转40的错误剪接转录本,以解释支撑这些变化的功能机制。尽管存在这种独立于 UNC13A 的严重突触密度缺陷,我们发现挽救 UNC13A 可在两个独立模型系统及与 ALS 和/或 FTD 相关的细胞类型(类皮层 iNeurons 和脊髓运动神经元)中,使自发性和诱发性突触传递均强劲恢复。单个突触的活体成像显示,尽管活性突触数量未恢复,但剪接校正后这些剩余突触的释放概率呈升高趋势,突显了单个突触的囊泡释放动力学对网络层面涌现功能的重要性。
评估患者神经元中 UNC13A 蛋白水平的数据尚不可得,但来自 ALS 和/或 FTD 且伴 TDP-43 病理的患者死后皮层、经荧光激活细胞核分选后的转录组数据显示,在缺乏核内 TDP-43 的细胞群体中,UNC13A 隐蔽外显子可被包含在超过 90% 的 UNC13A 转录本中,因此预计这会极大地抑制功能性 UNC13A 蛋白的产生6,41。这些发现支持使用 iPS 细胞来源的神经元模型的有效性,在这些模型中 TDP-43 缺失会诱导 UNC13A 近乎完全缺失,不过未来工作中能够重现核内丢失和胞质聚集的模型将更有益。既往电生理研究表明,UNC13A 的水平或活性需降至约 30% 以下才会出现明显突触缺陷20,25。这与使用 Unc13a 杂合小鼠的研究一致,这些小鼠未显示突触活动缺陷。我们的结果表明,将 UNC13A 蛋白水平恢复至约 30% 或以上即可挽救突触传递。总之,这提示在 ALS 患者中将 UNC13A 通过剪接转换治疗性挽救至 30% 以上,可能有益于突触功能的恢复。
尽管 UNC13A 缺失实际上会导致突触沉默,但经颅磁刺激研究已在 ALS 患者早期阶段检测到皮层高兴奋性,这种高兴奋性会随疾病进展而加重42,并与较差的生存结局相关43。尽管其他因素(如 KCNQ2 错误剪接)可能促成了这种高兴奋性,但 UNC13A 缺失也可能在其中发挥作用。携带遗传性双等位基因 UNC13A 突变的罕见患者可在年轻时出现癫痫发作25,44,45,且一名携带 UNC13A 双等位基因截短突变的个体发生了肌无力,并在脑电图分析中表现出皮层高兴奋性44。在其他突触前蛋白变异个体中也观察到皮层高兴奋性,这些变异通过 LoF 或显性负性机制减少突触囊泡释放,例如 STX1B(syntaxin-1B)46、STXBP1(Munc18-1)47 和 SNAP25B(参考文献 48)。由 UNC13A 错误剪接驱动的兴奋性突触输出受损,可能通过更复杂的回路改变来驱动高兴奋性,例如微环路前馈抑制减少以及兴奋-抑制比整体偏斜49。我们的实验系统仅由兴奋性神经元组成,其中突触传递受损表现为网络同步性丧失,而非过度活跃。未来研究应纳入抑制性中间神经元,以更精确地评估 TDP-43 缺失和 UNC13A 功能障碍如何影响网络动力学。本文描述的人源化小鼠模型可为在体内环境中评估网络变化提供有价值的平台。
我们的实验是在 TDP-43 均一缺失的神经元群体中进行的,其中其突触前和突触后效应不可避免地叠加在一起。因此,我们的实验设置比 ALS 患者中所见的 TDP-43 缺失嵌合模式更为极端;在患者中,受影响的神经元仍可投射到
我们表明,通过 CRISPR–Cas9 基因编辑或应用 ASOs 防止 UNC13A 错误剪接,可以挽救 UNC13A 蛋白表达,并恢复多个复杂性层面的缺陷:从单突触释放概率到自发和诱发性突触传递,再到涌现的网络同步。这指向 TDP-43 相关神经退行性变的一个阶段,在此阶段,神经元在明显神经元死亡之前失去参与有意义的突触通信的能力。这种功能性死亡提供了独特的治疗机会:一群结构完整但无法参与正常网络功能的神经元,可通过靶向 UNC13A 中单个 TDP-43 依赖性隐蔽外显子的剪接校正 ASOs 而恢复。值得注意的是,靶向 UNC13A 剪接的疗法将适用于大多数 ALS 和/或 FTD 以及 TDP-43 病理患者,这有明确的遗传学证据以及清晰定义的分子和功能机制支持。
方法
细胞培养(University College London)
关键试剂见补充表 1。SH-SY5Y 细胞(American Type Culture Collection (ATCC))和稳定表达多西环素诱导型靶向 TARDBP 的短发夹 RNA (shRNA) 的 SK-N-BE(2)(ATCC)如参考文献 6 所述,维持在含 GlutaMAX 的 DMEM–F12(Thermo Fisher Scientific)中,添加 10% 胎牛血清 (FBS)(Thermo Fisher Scientific)、1% 青霉素–链霉素(Thermo Fisher Scientific),并在 80% 汇合时用 TrypLE Express(Thermo Fisher Scientific)传代。源自健康人类参与者(GM25256)的 WTC11 iPS 细胞系,其在 AAVS1 位点稳定整合了多西环素诱导型 NGN2 表达,并在 CLYBL 位点稳定整合了 dCas9-BFP-KRAB,由 M. Ward51 赠送。该 iPS 细胞系对 UNC13A 风险 SNP(rs12608932 和 rs12973192)为杂合子。细胞维持在 E8 Flex Medium(Thermo Fisher Scientific)中,培养于 Geltrex 包被(Thermo Fisher Scientific)的培养板,并在 80% 汇合时用 Versene 溶液(Thermo Fisher Scientific)或 Accutase(Thermo Fisher Scientific)传代。所有细胞系均通过短串联重复序列分析进行鉴定,并常规检测支原体污染,结果始终为阴性。为将 iPS 细胞诱导为 iNeurons,用 Accutase(Thermo Fisher Scientific)传代 iPS 细胞,并将其接种到 Geltrex 包被的培养板中,使用诱导培养基:含 GlutaMAX 的 DMEM–F12(Thermo Fisher Scientific)、1× N2-Max Supplement(R&D Systems)、1× 非必需氨基酸(Thermo Fisher Scientific)、2 μg ml−1 盐酸多西环素(Sigma-Aldrich)、2 μM XAV939(Cayman Chemical)、10 μM SB431542(Cayman Chemical)和 100 nM LDN-193189(Cayman Chemical)52,53。培养基每天更换,持续 3 天。第三天,将细胞重新接种到 poly-l-ornithine 包被(10 μg ml−1;Sigma-Aldrich)的培养板中用于 RNA 和蛋白质实验,或接种到 50 μg ml−1 poly-d-lysine (PDL)(Gibco;Thermo Fisher Scientific)和 10 μg ml−1 laminin 包被(Gibco;Thermo Fisher Scientific)的 18-mm 盖玻片(Deckglaser)上,并与原代大鼠星形胶质细胞共培养,用于电生理、活细胞成像和免疫荧光实验。分化后的神经元维持在神经元培养基(突触培养基)中,并添加额外补充物:BrainPhys(StemCell Technologies),含 1× N2-Max Supplement(R&D Systems)、1× N21-Max Supplement(R&D Systems)、10 ng ml−1 NT3(StemCell Technologies)、20 ng ml−1 胶质细胞系源性神经营养因子 (GDNF) 和脑源性神经营养因子 (BDNF)(Peprotech)、2.5% FBS(Thermo Fisher Scientific)、1× Non-Essential Amino Acids(Thermo Fisher Scientific)、0.2 mg ml−1 cAMP(Sigma-Aldrich)、1× GlutaMAX(Thermo Fisher Scientific)、1% 青霉素–链霉素(Thermo Fisher Scientific)和 200 nM 抗坏血酸(Sigma-Aldrich)54。该培养基用于所有实验,但 MEA 记录除外,其在不含 FBS 的条件下进行。所有培养物每周进行两次半量换液,或在 MEA 培养物记录后进行。
从 E18 Wistar 大鼠胚胎(Charles River Laboratories)中解剖原代皮层,并在 37 °C 下用 0.5 mg ml−1 trypsin(Worthington)处理 15 min,以制备大鼠星形胶质细胞。皮层用 Hanks 平衡盐溶液(Thermo Fisher Scientific)洗涤,并在 DMEM(Thermo Fisher Scientific)+ 10% FBS(Gibco;Thermo Fisher Scientific)中用口径依次减小的火抛光玻璃巴斯德吸管吹打分散。细胞以 900 r.p.m. 离心 10 min 收集,重悬后通过 70-µm 细胞筛。约 15–18 百万个细胞接种于 T-75 培养瓶中,并在 DMEM + 10% FBS + 1% 青霉素–链霉素(Thermo Fisher Scientific)中培养。2 天后进行完全换液以去除抗生素,此后每 3 天更换一次培养基。达到汇合后,将培养物在轨道摇床上以 180 r.p.m. 摇动 30 min 以富集星形胶质细胞,随后移除培养基。加入新鲜培养基并将摇动速度提高至 240 rpm,持续 6 h,之后更换培养基。这些步骤可去除小胶质细胞和少突胶质前体细胞。星形胶质细胞富集培养物用 0.25% trypsin–EDTA(Thermo Fisher Scientific)传代,并在新鲜 T-75 培养瓶中培养 12–14 天,每 2–3 天更换一次培养基,直至汇合。随后将星形胶质细胞传代,或储存于液氮中,或接种到经 50 μg ml−1 PDL(Gibco;Thermo Fisher Scientific)和 10 μg ml−1 层粘连蛋白(Gibco;Thermo Fisher Scientific)包被的 18 mm 盖玻片(Deckglaser)上,以便与 iNeurons 共培养。
细胞培养(Leibniz-FMP-Berlin)
GM25256 人 iPS 细胞系为 UNC13A 风险 SNP(rs12608932 和 rs12973192)杂合(Coriell Institute for Medical Research),在 Matrigel 包被的培养板(StemCell Technologies, 85850;Corning, 354277)上维持于 mTeSR1 干细胞培养基中。人 iPS 细胞每日换液,每 4–5 天传代。使用三维发育通路将 iPS 细胞分化为运动神经元(iMNs),持续 14 天(参考文献 7,55)。第 14 天,将神经球解离、计数并使用 70% KnockOut Serum Replacement(Gibco;Thermo Fisher Scientific, 10828010)、20% 1 M Trehalose(Thermo Fisher Scientific, 182550250)和 10% DMSO(Sigma-Aldrich, D2650)冻存。神经元解冻后,接种到 PDL–层粘连蛋白包被的盖玻片上,或直接接种到已铺有小鼠星形胶质细胞的 PDL 包被盖玻片上25,并维持于含 Neurobasal 培养基(Gibco;Thermo Fisher Scientific, 12348017)的培养基中,前 2 天补充 1× N-2 添加剂(Gibco;Thermo Fisher Scientific, 17502001)、1× B-27 添加剂(Gibco;Thermo Fisher Scientific, A1486701)、1× 青霉素–链霉素(Gibco;Thermo Fisher Scientific, 15140-122)、20 µM l-抗坏血酸(Sigma-Aldrich, A4403-100MG)、1% KnockOut Serum Replacement(Gibco;Thermo Fisher Scientific, 10828010)、5 µM ROCK 抑制剂 Y-27632(StemCell Technologies, 72304)、10 ng ml−1 GDNF(R&D Systems, 212-GD-050)、10 ng ml−1 CNTF(R&D Systems, 257-NT-050)和 20 ng ml−1 BDNF(R&D Systems, 11166-BD-050)。2 天后,将一半培养基更换为不含 ROCK 抑制剂并补充 5 µM DAPT(Sigma-Aldrich, D5942)和 10 ng ml−1 BDNF 的神经元维持培养基。五天后,用不含 ROCK 抑制剂和 DAPT 的神经元维持培养基给 iMNs 换液。每 7 天为 iMNs 补充新鲜培养基。
脊髓 iMNs 释放神经递质乙酰胆碱,但不表达突触后烟碱型受体。因此,iMN 培养物表达突触标志物,但细胞之间未形成突触连接。为记录这些神经元的突触传递特性,我们在电生理记录前 1 周在 iMNs 中表达带绿色荧光蛋白(GFP)标签的囊泡谷氨酸转运体(VGlut1),这是基于既往观察:其表达可在抑制性神经元56中促成谷氨酸释放。使用在羧基端带增强型 GFP(EGFP)标签的、编码大鼠 VGlut1 的互补 DNA(cDNA)制备慢病毒颗粒(Viral Core Facility of the Charité–Universitätsmedizin Berlin)。根据先前发表的57、修改的方案58,使用 FUGW 载体57(其中泛素启动子被人突触蛋白 1 启动子替换),并使用辅助质粒59(Addgene,8454 和 8455)。
用于 CRISPRi 敲低的慢病毒制备
使用 sgRNA pU6-sgRNA EF1Alpha-puro-T2A-BFP 载体(Addgene 60955)表达以下 sgRNA:
sgCTRL, GTCCACCCTTATCTAGGCTA
sgTARDBP, GGGAAGTCAGCCGTGAGACC
sg
锁核酸修饰的 ASO 购自 Integrated DNA Technologies。21-nt MOE 修饰的 UNC13A 剪接校正 ASO 或 TDP-43 gapmer ASO 购自 Dharmacon、Wuxi 或 Biospring,以及由 Trace Neuroscience 赠送。设计了一组 18-nt MOE 修饰的 ASO,以平铺覆盖感兴趣区域,随后根据潜在的序列驱动脱靶效应和二级结构对其进行进一步筛选。由此得到的 24 条 ASO 组通过固相合成生成,使用 MerMade12 自动合成仪和预装可控孔径玻璃柱(1-µmol 规模,1,000 Å)。亚磷酰胺(TheraPure by Thermo Fisher Scientific)用乙腈配制成 0.08 M。寡核苷酸的裂解和脱保护使用浓氨水在 55 °C 下进行 6 h。脱保护后,样品干燥并重悬于水中。寡核苷酸的纯化通过反相高效液相色谱进行,使用 0.1 M 乙酸三乙铵 pH 7 和乙腈,在 XBridge BEH C18 Prep 柱(Waters)中。寡核苷酸通过乙醇沉淀脱盐,并通过测定 260 nm 处的吸光度及每条 ASO 相应的分子消光系数进行定量。合成寡核苷酸的质量控制通过液相色谱-质谱联用进行。ASO 序列见补充表 2。
ASO 处理(University College London)
稳定整合针对 TARDBP 的 shRNA 盒的 SH-SY5Y 细胞用 25 ng ml−1 多西环素(Sigma-Aldrich)处理 5 天,然后在重新铺板到 12 孔板时使用 Lipofectamine RNAiMax(每孔 6 μl,Thermo Fisher Scientific)和终浓度 50 nM 的 ASO 进行转染。转染后,多西环素浓度提高至 1 μg ml−1,并在转染后 5 天收集细胞。为测试基于 18-nt MOE 的 ASO,shTARDBP SH-SY5Y 细胞用 25 ng ml−1 多西环素处理 5 天,然后用 100 ng ml−1 多西环素处理 24 h,铺入 96 孔板,并使用 Lipofectamine RNAiMax(每孔 0.72 μl)和终浓度 10 nM 或 50 nM 的 ASO 进行转染。转染后 48 h 收集细胞。
稳定整合针对 TARDBP 的 shRNA 盒的 SK-N-BE(2) 细胞用 25 ng ml−1 多西环素处理 3 天,然后在重新铺板到 12 孔板时使用 Lipofectamine RNAiMax(每孔 6 μl)和 ASO(4 μl 的 100 μM 储液)进行转染。转染后,多西环素浓度提高至 1 μg ml−1,并在转染后 3 天收集细胞。
HaloTDP iNeurons 在神经元培养基中重新铺板后培养 2 周,然后用 30 nM HaloPROTAC-E21(University of Dundee)或 HaloPROTAC3(Promega)处理。ASO 直接加入神经元培养基以实现自由摄取。用于蛋白质和 RNA 收集的 ASO 处理(1 μM)在 DIV14 与 PROTAC 处理同时开始,并在 2 周内每次换液时加入,直至收集细胞。所有功能实验的 ASO 详细信息见补充表 3。
ASO 处理(Leibniz-FMP-Ber
文章标题:UNC13A剪接校正可挽救TDP-43缺失诱导的突触功能障碍
正文: 要配制100 µg µl−1储存母液,将冻干的ASO重悬于适量无菌PBS(pH 7.4)中。完全溶解后,使用离心柱(0.22 µm)对ASO进行过滤除菌。将100 µg µl−1的ASO储存母液分装,并于−20 °C保存以备后续使用。要配制用于神经元给药的约500 µM工作母液,将100 µg µl−1储存母液用无菌PBS(pH 7.4)适当稀释,并使用离心柱(0.22 µm)过滤除菌。为确定ASO工作母液的浓度,在NanoDrop One(Thermo Fisher Scientific)上测定260 nm处的吸光度,并使用该ASO的分子消光系数计算浓度。将ASO工作母液分装,并于−20 °C保存以备后续使用。用适量无菌PBS(pH 7.4)将工作母液稀释至相应剂量水平。在神经元铺板后第45天,向培养孔中加入TRTDP43((moeA)(moeA)(moeG)(moeG)(moe5C)(dT)(dT)(d5C)(dA)(dT)(dA)(dT)(dT)(dG)(dT)(moeA)(moe5C)(moeT)(moeT)*(moeT);其中moe表示MOE碱基,d表示DNA碱基,5C表示5-甲基胞嘧啶)(2–4 μM)以敲低TDP-43。同时,向部分样本中加入UNC13A剪接校正M21-6(2–4 μM)。每周给药一次,连续3周。最后一次给药后整1周进行电生理记录。
RT–qPCR
使用RNeasy试剂盒(Qiagen)按照制造商方案从SH-SY5Y细胞、SK-N-BE(2)细胞和iNeurons中提取RNA,包括使用QIAshredder离心柱(Qiagen)对样本进行匀浆化。使用NanoDrop(Thermo Fisher Scientific)测定RNA浓度,取500 ng RNA用于逆转录。使用RevertAid(Thermo Fisher Scientific,K1622)和随机六聚体引物,按照制造商方案(包括所有可选步骤)进行第一链cDNA合成。基因表达分析采用RT–qPCR,在QuantStudio 5实时荧光定量PCR系统(Applied Biosystems)上使用TaqMan Multiplex Universal Master Mix(Thermo Fisher Scientific,4461882)、定制IDT RT–qPCR检测(Supplementary Table 4)和TaqMan检测(GAPDH-Jun检测;Thermo Fisher Scientific,4485713)进行,并使用ΔΔCt方法61定量。对于基于嵌入染料的RT–qPCR,使用PowerUp SYBR Green master mix(Thermo Fisher Scientific)和基因特异性引物(Supplementary Table 4)。
RT–PCR
RNA提取和cDNA合成按RT–qPCR方法进行。使用Q5 Hot Start High Fidelity 2× Master Mix(New England Biolabs),以外显子19中的正向引物5′-CAGACGATCATTGAGGTGCG-3′和外显子22中的反向引物5′-ATACTTGGAGGAGAGGCAGG-3′扩增UNC13A隐蔽外显子。PCR产物在TapeStation 4200(Agilent)上分离,并使用TapeStation Systems Software v.3.2(Agilent)对条带定量。对于SK-N-BE(2)细胞中ASO的初步筛选,使用QIAxcel毛细管电泳仪(Qiagen)分析PCR产物。原始数据导出后使用QIAxcelR包(v.0.1)(https://github.com/Delayed-Gitification/QIAxcelR)进行分析。
Amplicon sequencing
使用 Monarch Genomic DNA Purification Kit (New England Biolabs) 从 SH-SY5Y 细胞和 iPS 细胞中提取基因组 DNA。使用 Q5 Hot Start High Fidelity 2× Master Mix (New England Biolabs) 进行 PCR,并使用 Monarch PCR cleanup kit (New England Biolabs) 纯化。纯化后的扩增子使用 Premium PCR long-read sequencing service (Plasmidsaurus) 测序。原始 FASTQ reads 使用 Minimap2 (ref. 62) 比对到 UNC13A 和 TARDBP 基因,启用 -x splice flag (v.2.26-r1175),并用 SAMtools63 (v.1.21) 转换为 BAM 文件。结果使用 Integrative Genomics Viewer (IGV) browser64 可视化。为定量 UNC13A 等位基因特异性挽救,按上述方法进行 RT–PCR,扩增子由 Plasmidsaurus 测序。原始 FASTQ reads 使用 Minimap2 比对到 UNC13A,用 SAMtools 转换为 BAM 文件,并使用自定义 Python 脚本定量 SNPs。
Low-pass whole-genome sequencing
使用 Monarch Genomic DNA Purification Kit (New England Biolabs) 从 iPS 细胞中提取基因组 DNA。低通量全基因组测序(平均覆盖度约 10×)由 Azenta Life Sciences 完成。使用 fastp65 (v.0.23.4) 对 FASTQ 文件进行接头修剪和质量控制。使用 bwa-mem2 (ref. 66) (v.2.2.1) 将 reads 比对到人类参考基因组 GRCh38 (GCA_000001405.15),并使用 SAMtools (v.1.21) 将所得比对结果转换为排序后的 BAM 格式。使用 CNVkit67 (v.0.9.12) 通过 batch 命令和全基因组测序流程 (--method wgs) 进行拷贝数变异分析。通过屏蔽 UCSC genome browser 中的 gaps 和 repeat tracks 来定义测序可及区域 (--access access-hg38.bed)。使用平均大小为 20 kb 的 bin (--target-avg-size 20,000),校正 GC 偏倚和低覆盖 bin (--drop-low-coverage),从 refFlat.txt 添加基因注释 (--annotate),并构建 flat male reference (--male-reference --normal --output-reference WTC11-WT_flat.cnn)。使用默认的 circular binary segmentation 算法生成分段拷贝数图谱。
Off-target PCR and sequencing
对于 Cas9 基因组编辑(UNC13A cryptic exon deletion),使用 CRISPR–Cas9 gRNA checker tool (Integrated DNA Technologies) 鉴定脱靶位点。对于 Cas12 基因组编辑(HaloTag-TDP-43),使用 Cas-OFFinder68 按以下设置预测脱靶位点:LB Cas12、PAM motif TTTV、DNA Bulge = 1 和 mismatch = 3。检查了注释基因内的预测脱靶位点。使用 Monarch Genomic DNA Purification Kit (New England Biolabs) 从 iPS 细胞中提取基因组 DNA。使用 50 ng DNA、Q5 Hot Start High Fidelity 2× Master Mix (New England Biolabs) 和补充表 5 中描述的引物进行 PCR。
PCR 产物在 TapeStation 4200 (Agilent) 上分离,条带使用 TapeStation Systems Software v.3.2 (Agilent) 分析。PCR 产物使用 Premium PCR long-read sequencing service (Plasmidsaurus) 测序,以生成单个扩增子的全长 reads。原始 FASTQ 文件使用 Minimap2 比对,输出结果使用 SAMtools (v.1.21) 转换为 BAM 文件,然后使用 IGV 可视化。
Western blot 分析(University College London)
用含 cOmplete mini 蛋白酶抑制剂(Sigma-Aldrich)的 RIPA 缓冲液(Thermo Fisher Scientific)收集细胞,并使用 Pierce 双辛可宁酸(BCA)蛋白定量试剂盒(Thermo Fisher Scientific)对蛋白浓度进行定量。蛋白裂解液在 4–12% 预制 Bis-Tris 凝胶(Thermo Fisher Scientific)或自行灌制的 7% Bis-Tris 凝胶上分离,并转移至 0.2-μm 聚偏二氟乙烯膜(Merck Millipore)上。膜用含 Tween 的 Tris 缓冲盐溶液(TBST)配制的 5% 脱脂奶粉封闭,随后在 4 °C 下用 5% 脱脂奶粉/TBST 稀释的一抗(补充表 6)孵育过夜。印迹膜用 TBST 洗涤 3 次,随后在室温下用辣根过氧化物酶(HRP)偶联二抗孵育 1 h(Goat anti-Mouse HRP Bio-Rad 1706516;1:10,000 或 Goat anti-Rabbit HRP Bio-Rad 1706515;1:10,000),并在 ChemiDoc Imaging System(Bio-Rad)上用化学发光底物(Merck Millipore, WBKLS0500)显影。条带强度用 Fiji(ImageJ)69(NIH 版本 2.0.0-rc-69)测定。条带强度以每泳道内的上样对照(Tubulin)进行归一化。归一化后的数值在分析前进行 log10 转换。处理效应采用重复测量单因素方差分析(ANOVA)评估,以生物学重复(印迹)作为匹配因子,并应用 Geisser–Greenhouse 校正(不假定球形性),随后对各组间所有两两比较进行 Tukey 多重比较检验。
Western blot 分析(Leibniz-FMP-Berlin)
运动神经元在 RIPA 缓冲液(25 mM Tris、150 mM NaCl、0.5%(w/v)SDOC、1% IGEPAL(NP-40)、0.1%(w/v)SDS)中裂解,并加入 0.1% 的每种蛋白酶抑制剂(抑肽酶、亮抑酶肽、苯甲基磺酰氟),超声处理后在 4 °C 下以 15,000 r.p.m. 台式离心 45 min。将上清液转移至新管中,并使用 Pierce BCA Protein Assay Kit(Thermo Fisher Scientific, 23225)测定蛋白浓度。样品在 Laemmli 缓冲液(3%(w/v)SDS、41.6 mM Tris、1 mM EDTA、10%(v/v)甘油、0.06%(w/v)溴酚蓝、0.77%(w/v)二硫苏糖醇,溶于双蒸 H2O(ddH2O))中稀释,并在 95 °C 下孵育 10 min。随后将 10 µg 裂解样品加载到商品化 4–12% Bis-Tris 凝胶(NuPAGE 4–12% Bis-Tris Gel(1.0 mm × 10 wells),Invitrogen, NP0321BOX)上,并在冷的 MOPS 缓冲液(20 mM MOPS free acid、5 mM 乙酸钠、1 mM Na2EDTA)中以 120 V 恒压分离。蛋白转印在转印缓冲液(192 mM 甘氨酸、25 mM Tris、10% 甲醇)中进行,转印至硝酸纤维素膜上,65 mA 转印 14 h。随后使用 Pierce Reversible Protein Stain Kit for Nitrocellulose Membranes(按照制造商手册;Thermo Fisher Scientific, 24580)对膜进行总蛋白染色作为上样对照。膜在 TBST 缓冲液(10 mM Tris/HCl、100 mM NaCl、0.1% Tween 20,pH 7.5)中用 5% 牛奶封闭 1 h,室温。此步骤后,将膜剪开并与一抗孵育:兔抗 Munc13-1(Synaptic Systems, 126 103, 1:250)、兔抗 TDP-43(Proteintech, 10782-2-AP, 1:1,000)、小鼠抗 Vinculin(Sigma-Aldrich, V9131-100UL 1:1,000)和兔抗 Stathmin-2(Bio-Techne, NBP1-49461, 1:1,000)。所用相应二抗为:抗小鼠 HRP(Jackson ImmunoResearch, 115-035-146, 1:3,000)和抗兔 HRP(Jackson ImmunoResearch, 111-035-144, 1:3,000)。化学发光信号使用 Pierce ECL Western Blotting Substrate(Thermo Fisher Scientific, 32106)在 ECL ChemoStar 成像仪(Intas)上检测。蛋白信号在 Fiji(ImageJ)中分析。蛋白水平先对相应泳道的总蛋白染色进行归一化,再对对照条件进行归一化。最后在 GraphPad Prism(GraphPad Software)中使用带多重比较的单因素方差分析进行统计分析。误差棒表示平均值 ± s.e.m.。
MEA 记录
Maestro 96 孔 cytoview MEA 板(Axion Biosystems M768-tMEA-96B)在室温下用 0.05 mg ml−1 PDL(Gibco;Thermo Fisher Scientific,A38904-01)逐滴包被 2 h,用 50 μl ddH2O 洗涤 3×,并静置过夜干燥。随后,孔板用 10 μg ml−1 laminin(Thermo Fisher Scientific)在 37 °C 下逐滴包被 1–2 h。将 50,000 个神经元和 12,500 个原代大鼠星形胶质细胞逐滴接种于含 1 μM ROCK 抑制剂(Y-27632;Tocris,1254)的突触培养基(如上所述)中。细胞贴壁 1.5 h 后,加入含 CultureOne Supplement(Gibco;Thermo Fisher Scientific)的培养基并维持 3 天。此后每 2–3 天进行半量换液(不含 ROCK 抑制剂或 CultureOne),并在每次换液时向培养物中加入 30–300 nM HaloPROTAC-E;早期 TDP-43 KD 从 DIV14 开始,晚期 TDP-43 KD 从 DIV33 开始。ASO 处理从 DIV14 开始,每 2 周进行一次,终浓度为 0.5 μM。每 2–3 天在 Maestro Pro(Axion Biosystems)上对 MEA 板进行记录。每次记录前,将板置于 Maestro Pro 内 15 min 以适应环境,随后立即开始记录并持续 15 min。数据使用 Neural Metric Tool(Axion Biosystems)处理。活跃电极标准设为每分钟五个尖峰。单电极爆发参数使用尖峰间期阈值,包括最少五个尖峰和最大尖峰间期 100 ms。网络爆发使用包络分析,阈值因子为 1.25,最小爆发间期 100 ms,最小电极比例 35%,爆发排除比例 75%。所有同步性指标均以 20 ms 的同步窗口测量。少于三个活跃电极的孔被排除在分析之外。为可视化合并的重复时间过程轨迹,数据归一化至每个对照条件的最大均值。所有定量均使用原始数据完成,所有显示的 log2[fold changes] 均来自原始数据。对每个单独实验的曲线下面积值进行统计分析。该分析用于:早期 TDP-43 KD 和 UNC13A KD 的第 28 天至神经元存活最后一天之间的时间过程数据;晚期 TDP-43 KD 表型记录的第 37 天至存活最后一天之间的数据;以及晚期 TDP-43 KD 联合 ASO 挽救实验的第 43 天至神经元存活最后一天之间的数据。神经元存活的最后一天定义为每个重复板都具有一组有效记录的最后一天,无论单个板是否持续更久。
电生理记录
用于全细胞膜片钳记录时,将 500,000 个神经元接种到包被有 50 μg ml−1 PDL(Gibco; Thermo Fisher Scientific)和小鼠 10 μg ml−1 laminin(Gibco; Thermo Fisher Scientific)的 18 mm no. 1 盖玻片(Deckglaser)上。原代大鼠星形胶质细胞提前 1 周接种,并在提前 2 天用 CultureOne Supplement(Gibco; Thermo Fisher Scientific)处理。mEPSCs 在星形胶质细胞上成熟 4 周时记录,细胞外液包含:136 mM NaCl、2.5 mM KCl、10 mM HEPES、1.3 mM MgCl2、2 mM CaCl2、10 mM glucose,pH 7.3,300 mOsm l−1,并补充 1 μM tetrodotoxin(Tocris)和 10 μM gabazine(Tocris)。膜片钳电极填充基于甲磺酸铯的内液:135 mM CsMeSO3、10 mM HEPES、10 mM Na2-phosphocreatine、5 mM glutathione、4 mM MgCl2、4 mM Na2ATP、0.4 mM NaGTP,并补充 5 μM QX-314(Tocris)。电极由硼硅玻璃(外径 1.5 mm,内径 0.86 mm,Sutter Instruments)拉制,电阻在 3 MΩ 至 5 MΩ 之间。随后在胞体处进行全细胞膜片钳记录 5 min,未施加全细胞补偿。使用 Multiclamp 700B 放大器(Molecular Devices)将细胞钳制在 −70 mV,数据使用 Digidata 1440A 数字化仪(Molecular Devices)采集。所有记录均在设为 37 °C 的加热台上进行。数据使用 Clampex 软件(Molecular Devices)和 Axon Multiclamp Commander Software(Molecular Devices)采集,数据以 20 kHz 的速率采样并以 10 kHz 滤波。mEPSCs 使用 Clampfit v.10.7 软件(Molecular Devices)以全自动方式分析。通过施加阈下电压阶跃测量被动膜特性,并使用自定义 MATLAB 脚本分析。串联电阻(Rs)按与电流响应幅度成比例计算,膜电容(Cm)通过将电流瞬态拟合为指数函数、由瞬态时间常数估算,膜电阻(Rm)由电流瞬态后的稳态响应估算。在所有记录开始和结束时测量被动膜特性和串联电阻,以确保维持了适当接入(Rs < 30 MΩ)。
Autaptic cultures and recordings(University College 和 King’s College London)
自突触微岛(autaptic micro-islands)按先前发表的方案27制备。简言之,将 18 mm No.1 盖玻片(Deckglaser)在 1 M HCl 中蚀刻 2 h,在 1 M NaOH 中中和 1 h,然后用 ddH2O 洗涤 3×、用 70% 乙醇洗涤 1×,随后保存于 100% 乙醇中。接着将盖玻片用加热(55 °C)的 0.0015% II-A 型琼脂糖短暂包被 30 s,并放置过夜晾干。随后使用含 0.16 mg ml−1 PDL(Gibco;Thermo Fisher Scientific)、1.16 mg ml−1 大鼠尾胶原(BD Biosciences)和 5.6 mM 乙酸的溶液,通过点直径为 250 μm 的定制橡胶印章(M. Verhage 赠予)施加微点。将约 10,000 个原代大鼠星形胶质细胞接种于含 10% ES-FBS(Gibco;Thermo Fisher Scientific)和 1× 青霉素–链霉素(Gibco;Thermo Fisher Scientific)的 DMEM–F12(Gibco;Thermo Fisher Scientific)中培养 1 周,然后接种 2,000 个 NGN2 正向编程 iNeurons。随后培养物在突触培养基(同上)中成熟 10 周后进行电生理记录,HaloPROTAC 和 ASO 处理自接种后 2 周开始。记录在含以下成分的细胞外溶液中进行:136 mM NaCl、2.5 mM KCl、10 mM HEPES、1.3 mM MgCl2、2 mM CaCl2、10 mM 葡萄糖,pH 7.3(300 mOsm l−1);细胞内溶液含 125 mM KMeSO4、5 mM MgCl2、10 mM EGTA、10 mM HEPES、0.5 mM NaGTP 和 5 mM Na2ATP,pH 7.4(290 mOsm l−1)。细胞在电压钳模式下记录,给予 80 mV 刺激 1 ms,配对脉冲间隔为 100 ms。记录前后测量被动膜特性,以确保维持了适当的通路(Rs < 30 MΩ)。
自突触培养与记录(Leibniz-FMP-Berlin)
WT 星形胶质细胞微岛培养物按已发表的方案70制备。星形胶质细胞制备后约 7 天,每孔接种 10,000 个 iMNs 以获得低密度培养。培养物保持在 37 °C 和 5% CO2 中,直至在 DIV60–70 进行记录。全细胞电压钳数据使用 HEKA EPC10 USB 放大器和 PATCHMASTER 软件(HEKA Elektronik, Harvard Bioscience)采集。所有记录均使用含 140 mM NaCl、2.4 mM KCl、10 mM HEPES、10 mM 葡萄糖、2 mM CaCl2 和 2 mM MgCl2(320 mOsm l−1)的标准细胞外溶液进行。标准细胞内溶液含 136 mM KCl、17.8 mM HEPES、1 mM EGTA、4.6 mM MgCl2、4 mM NaATP、0.3 mM Na2GTP、15 mM 磷酸肌酸和 5 U ml−1 磷酸肌酸激酶(315–320 mOsm l−1),pH 7.4。eEPSCs 通过将细胞从 −70 mV 去极化至 0 mV、持续 1 ms 诱发。基础 eEPSCs 以 0.1 Hz 的频率记录,mEPSCs 记录 50 s。mEPSC 迹线在 1 kHz 滤波,微型事件使用 Igor Pro 中的滑动模板函数识别(5–200 pA;上升时间 0.15–1.5 ms;半宽 0.5–5 ms)。分析使用自制 Igor Pro 宏(WaveMetrics)进行。数据来自三个培养物。记录在室温(约 22 °C)下进行。
突触释放概率的活细胞成像
UNC13A 剪接校正可挽救 TDP-43 缺失诱导的突触功能障碍
为进行活细胞成像,将 iNeurons 转染 pAAV.CAG.iGluSnFR3.v857.PDGFR,该质粒由 K. Podgorski28 惠赠(Addgene 质粒编号 178333)。转染在大鼠星形胶质细胞上成熟 3 周后进行,使用 Lipofectamine LTX(Thermo Fisher Scientific),按制造商方案操作。成像在神经元成熟至 5–6 周时进行,细胞外液含:136 mM NaCl、2.5 mM KCl、10 mM HEPES、1.3 mM MgCl2、2 mM CaCl2、10 mM glucose,pH 7.3(290 mOsm l−1),并补充 10 μM NBQX、25 μM AP-V 和 10 μM gabazine(Tocris)以防止反复活动。将神经元转移至带有平行铂电极的场刺激小室(RC-49FS, Harvard Bioscience),并在装备 ×60/1.42 数值孔径油浸物镜的倒置 Olympus IX71 显微镜上成像。图像使用 ORCA-Flash4.0 V2 C11440-22CU 科学 CMOS 相机(Hamamatsu Photonics)采集,该相机由 Exos2 水冷系统(Koolance)冷却至约 −20 °C,并使用 HCImageLive Software(Hamamatsu Photonics)控制。激发光源为 470 nm LED(CoolLED),功率设为 70%,经针对 EGFP 优化的激发–发射滤光片组(49002 ET-EGFP, Chroma)过滤。全帧图像以 4 × 4 像素合并(像素尺寸 433 nm)、4 帧捆绑和 10 ms 曝光采集,以达到 100 Hz 帧率。刺激由 SD9 刺激器(Grass Technologies)给予,使用 80 V、1 ms 的脉冲,每个脉冲诱发单个动作电位;刺激为 1 Hz 下 15 个动作电位,分布在 3 张独立图像中,分析时合并。LED 触发、相机采集和刺激均通过 Clampex 软件(pCLAMP10, Molecular Devices)和 Master-8 可编程刺激器(A.M.P.I)进行外部控制。研究者在 iGluSNFR3 成像中对处理条件设盲。
iGluSNFR3 图像分析
iGluSNFR3 图像使用自定义 MATLAB 流程分析(https://github.com/f-hamidlab/iGluSNFR3/tree/publication_branch)。首先使用 Fiji(ImageJ)的 NeuronJ 插件71手动追踪 iNeurons 的树突,转换为二值图像并膨胀两次。使用二值掩膜分割待分析区域,在 iGluSNFR3 流程中采用基于像素的分析。对每个像素确定原始数据轨迹中上升斜率梯度,并去除信噪比低的像素。使用滑动窗口确定每个像素的基线荧光(F0),去除基线漂移高的像素,并计算 ΔF/F0。iGluSNFR3 事件检测使用基线标准差三倍作为阈值,同时用于上升斜率和峰值 ΔF/F0。去除无事件像素,沿分割的树突得到点状结构,代表推定突触。然后按空间(相距小于 5 个像素)和时间(事件峰值在 2 帧内)将像素聚类为单个突触感兴趣区域(ROIs),并通过检测刺激后 150 ms 时间窗内 ΔF/F0 轨迹中大于基线标准差 2.5 倍的峰值,计算每个突触的诱发事件数。比较 3 张图像中突触 ROI 的位置,相距 5 个像素内的 ROI 被认为代表同一突触。每个突触的总体释放概率计算为检测到的事件数除以刺激试验数(45)。
TDP-43 与核标记免疫荧光
此处将 20,000 个神经元培养在 PDL–laminin 包被的盖玻片上。神经元在 DIV28 用 4% 多聚甲醛 (PFA)、4% 蔗糖固定 15 min。随后细胞在含 0.1% Triton X-100 的 PBS 中透化 10 min。所用一抗为小鼠抗 TDP-43(Abcam ab104223,1:1,000)、鸡抗 MAP2(Abcam ab5392,1:10,000)、兔抗 CTIP2(Abcam,ab18465,1:200)、兔抗 NKX2.1(Abcam,ab76013,1:200)、鸡抗 PAX6(Developmental Studies Hybridoma Bank University of Iowa,1:200)、小鼠抗 NeuN(Merck,MAB377,1:1,000)和豚鼠抗 B3-Tubulin(Cosmo Bio,MSFR105980,1:1,000),并稀释于 PBS 中,于 4 °C 孵育过夜。细胞用 PBS 洗涤 3×。所用二抗为山羊抗小鼠 IgG (H+L) Alexa Fluor 488(Thermo Fisher Scientific,A-11029)、山羊抗兔 IgG (H+L) Alexa Fluor 555(Thermo Fisher Scientific)、山羊抗豚鼠 IgG (H+L) Alexa Fluor 647(Thermo Fisher Scientific A-21450)和山羊抗鸡 IgY (H+L) Alexa Fluor 647(Thermo Fisher Scientific,A-21449),并稀释于 PBS 中 1:1,000,于室温孵育 1 h。细胞用 PBS 洗涤 3×,用 4′,6-diamidino-2-phenylindole (DAPI)(1:1,000)在室温下标记 5 min,并封片于 ProLong Gold 封片剂(Thermo Fisher Scientific)中。使用 Zeiss 980 Airyscan 共聚焦显微镜、×63 物镜对细胞成像。
UNC13A 免疫荧光
将约 500,000 个神经元培养在铺有 50,000 个原代大鼠星形胶质细胞的 PDL–laminin 包被盖玻片上。神经元在 DIV28 用 4% PFA 固定 10 min。随后细胞在含 0.1% Triton X-100 的 PBS 中透化 10 min。所用一抗为豚鼠抗 Munc13-1(Synaptic Systems 126 104)和小鼠抗 Synapsin1(Synaptic Systems 106 011),分别以 1:500 和 1:1,000 稀释于 PBS 中,并于室温孵育 1 h。细胞用 PBS 洗涤 3×。所用二抗为山羊抗小鼠 IgG (H+L) Alexa Fluor 488(Thermo Fisher Scientific A-11029)和山羊抗豚鼠 IgG (H+L) Alexa Fluor 647(Thermo Fisher Scientific A-21450),并稀释于 PBS 中 1:1,000,于室温孵育 1 h。细胞用 PBS 洗涤 3×,并封片于含 1:1,000 DAPI(Thermo Fisher Scientific)的 Mowiol-4-88(PolySciences)封片剂中。使用 Zeiss 980 Airyscan 共聚焦显微镜、×63 物镜并以 3× 裁剪对细胞成像。沿单一神经突对突触采集 7× 0.5-μm 间隔的 Z-stack。使用 Fiji(ImageJ)基于手动选择的 synapsin 阳性 ROI 分析 UNC13A 平均强度。每个神经突手动选择四个 Synapsin1 阳性 ROI,依据为明显的大小和强度,同时对 UNC13A 通道保持盲法。随后使用所选 ROI 测量 UNC13A 通道的积分密度(IntDen)。通过单独比较 ROI 大小确认了可比 Synapsin1 ROI 的选择(Control 0.405 s.e. ± 0.01,HaloPROTAC
免疫染色在 DIV66 的 iMNs 批量培养物中进行。神经元用 PBS 洗涤两次,并通过加入 4% PFA 在室温固定 30 min。移除 PFA 后,通过加入 50 mM 冷甘氨酸 10 min 淬灭残留物,随后用 PBS 洗涤神经元两次。细胞要么保存在 4 °C 的 PBS 中,要么立即用于免疫染色。细胞膜用 PBS 中的冷 0.25% Triton X-100 透化 10 min,并用纯 PBS 冲洗一次。为封闭非特异性结合位点,细胞在 PBS 中的冷 0.3% NGS 中孵育 20 min。为标记目标蛋白,在封闭液中应用以下抗体:chicken anti-MAP2 (Novus Biologicals, NB300-213, 1:500)、guinea pig anti-VAChT (Synaptic Systems, 139 105, 1:500)、rabbit anti-Islet-1 (Abcam, ab109517, 1:500) 和 mouse anti-Bassoon (Abcam, ab82958, 1:500)。孵育在室温黑暗中进行 1 h。为去除未结合抗体,培养物用 1 ml 封闭液洗涤 3 次,然后应用以下与荧光团偶联的二抗:anti-chicken IgY (H&L) Alexa Fluor 405 (Abcam, ab175674, 1:500)、anti-guinea pig Atto647N(由 donkey anti-guinea pig IgG (H+L);Jackson ImmunoResearch, 706-005-148,由 FMP Imaging Facility 合成,稀释 1:500)和 anti-mouse Atto542(由 donkey anti-mouse IgG (H+L);Jackson ImmunoResearch, 715-005-151,FMP Imaging Facility 合成,稀释 1:500)以及 anti-rabbit Alexa Fluor Plus 594 (Thermo Fisher Scientific, A-11012, 稀释 1:500)。VGluT1-GFP 在此阶段使用 GFP Booster Atto488 (ChromoTek, gba488, 稀释 1:200) 标记。神经元与二抗在室温黑暗中孵育 30 min,并在 PBS 中洗涤 4 次以去除未结合产物。固定神经元的盖玻片用 ProLong Gold Antifade Mountant (Thermo Fisher Scientific, P36934) 封片于显微镜玻璃载玻片上,并在室温黑暗中保存 48 h 至干燥,然后成像。
突触密度分析
此处,500,000 个 iNeurons 生长在 50,000 个原代大鼠星形胶质细胞上,位于 PDL–laminin 包被的盖玻片上。神经元在大鼠星形胶质细胞上成熟 3 周后,使用 Lipofectamine LTX (Thermo Fisher Scientific) 按照制造商方案用 CAG::tdTomato 转染。成熟 5 周后,神经元在 4% PFA 中固定 10 min。随后细胞在 PBS 中的 0.1% Triton X-100 中透化 10 min,并在封闭液(PBS 中 2% 牛血清白蛋白)中孵育 1 h。一抗:mouse anti-Synapsin1 (Synaptic Systems, 106 011)、rabbit anti-Homer1 (Synaptic Systems, 160 002) 分别在封闭液中以 1:1,000 和 1:500 稀释,并在室温孵育 1 h。神经元在 PBS 中洗涤 3×。二抗 goat anti-mouse IgG (H+L) Alexa Fluor 488 (Thermo Fisher Scientific, A-11029) 和 goat anti-rabbit IgG (H+L) Alexa Fluor 647 (Thermo Fisher Scientific, A-21245) 在封闭液中以 1:1,000 稀释,并与 FluoTag-X4 anti-RFP nanobody conjugated to ATTO565 (NanoTag Biotechnologies, N0404) 以 1:500 稀释,室温孵育 1 h。细胞在 PBS 中洗涤 3×,并封片于 Mowiol-4-88 (PolySciences) 封片剂中。
表达 tdTomato 的神经元在配备 ×60/1.40 数值孔径油浸物镜的 Nikon AXR 共聚焦显微镜上成像,该显微镜由 NIS-Elements 软件(Nikon)控制。激发激光为 488 nm、561 nm 和 640 nm,对每个培养物的所有条件均使用相同的增益和功率设置。然后以连续线扫描方式采集 2,048 × 2,048 图像(像素大小 0.111 µm),生成步进为 0.3 µm 的 z-stack,以覆盖 tdTomato 阳性神经元的深度。对一个培养物,采集了 1,024 × 1,024 图像(像素大小 0.222 µm)。采集多个 z-stack 以覆盖每个细胞的整个树突树。在突触密度成像中,研究者对处理条件设盲。随后在 Fiji(ImageJ)中使用自定义编写的宏分析图像。首先,使用 tdTomato 通道的最大投影,通过 NeuronJ 插件追踪树突。二值化描迹膨胀三次以生成树突掩膜。对 Synapsin1(突触前)染色的最大投影图像使用半径为 2 的 top hat 滤波器进行滤波,并应用 Moments 算法的自动阈值,随后进行分水岭处理以分离合并的 puncta。分析大小为 0.08–2.5 µm2 的颗粒以生成突触前 ROI。对 Homer1(突触后)染色的最大投影使用半径为 1 的 top hat 滤波器进行滤波,并使用 Renyi Entropy 算法进行自动阈值处理,随后进行分水岭处理并分析大小为 0.00–1.2 µm2 的颗粒,以识别突触后 ROI。突触后 ROI 扩大 1 个像素,并分析其与树突掩膜和突触前 ROI 的重叠。对树突上同时由突触前和突触后伴侣组成的突触进行计数,并除以树突掩膜的总面积,以计算每个细胞的突触密度。
神经元存活分析
将约 10,000 个 HaloTDP iNeurons 接种到 5,000 个原代大鼠星形胶质细胞上的 96 孔成像 phenoplates(Revvity)中,并在突触培养基(BrainPhys,StemCell Technologies)中成熟,培养基添加 1× N2-Max Supplement(R&D Systems)、1× N21-Max Supplement(R&D Systems)、10 ng ml−1 NT3(StemCell Technologies)、20 ng ml−1 GDNF 和 BDNF(Peprotech)、2.5% FBS(Thermo Fisher Scientific)、1× Non-Essential Amino Acids(Thermo Fisher Scientific)、0.2 mg ml
将小鼠 C57BL/6J 胚胎干细胞(B6.N6)用靶向载体转染,该载体设计为使用 817-bp 的 5′ 同源臂和 1,462-bp 的 3′ 同源臂,以直系同源的人类序列替换小鼠内含子 20。用于替换内源性小鼠内含子的人类内含子序列中,存在两个 ALS 和额颞叶痴呆的风险等位基因 SNP(rs12973192 (G) 和 rs12608932 (C))。两种靶向内含子 20 边界的 CRISPR–Cas9 位点特异性核酸酶(5′-GGAGCCAGCTGTATGCGTCT-3′ 和 5′-GTACCAAGGAGACGTGGCAT-3′)以 pX459(Addgene no. 62988)载体共转染。转染后 24 h 施加 1.8 μg ml−1 嘌呤霉素进行 48 h 瞬时筛选,随后培养、分离克隆,并使用引物 5′-LR-FWD1–REV1 和 3′-LR-FWD1–REV1 分别扩增 5′ 和 3′ 同源臂,筛选同源重组事件。针对小鼠和人类内含子 20 设计 qPCR 检测,用于验证小鼠内含子序列的丢失和人类内含子序列的获得。将重组胚胎干细胞显微注射到白化 C57BL/6J 囊胚中,并将所得嵌合体与 C57BL/6J 小鼠交配。对后代进行基因分型以检测靶向等位基因的存在。
生成了一株异常靶向的小鼠品系,其中同源重组事件已发生,但载体发生串联重复,导致一部分载体骨架整合到内含子 23 中。尽管存在串联重复,人类内含子在鼠 Unc13a 基因的语境中位置正确,该基因能够表达并被正确剪接。我们将该小鼠品系称为人 UNC13A 报告小鼠,并将其用于后续体内研究。
hUNC13A 报告小鼠中的 TDP-43 敲低与 ASO 处理
小鼠在 8 周龄(P56-62)时注射表达靶向小鼠 Tardbp 基因的合成 microRNA 的重组 AAV(rAAV)(PHP.eB)(PackGene BioTech;Trace Neuroscience 赠予)以及 UNC13A ASO(M21-4)或溶媒。rAAV-Tardbp-microRNA 在无菌 PBS 中稀释,并以 150 µl 尾静脉注射给药。每只小鼠递送总剂量 1.4 × 10¹² vg。随后将小鼠暴露于 5% 异氟烷进行麻醉诱导,之后将浓度降至 1.5–2% 以维持麻醉。术前 60 分钟经口给予溶于卡士达载体的 5 mg kg−1 Metacam 作为镇痛,随后皮下注射 10 mg kg−1 美洛昔康和 0.1 mg kg−1 丁丙诺啡。麻醉后不久皮下注射 2 mg kg−1 布比卡因作为切口阻滞。使用 Hamilton 注射器以 1 µl min−1 的速率进行 10 µl ASO(30 mg ml−1,溶于补充额外 Mg2+ 以达到 3:1 Mg2+:ASO 比例的人工脑脊液(ACSF)(Harvard Apparatus,59-7316))或溶媒(0 mg ml−1,溶于 ACSF + Mg2+)的脑室内注射。注射坐标相对于最佳拟合的前囟和脑表面设定为 −0.35 mm y、+1 mm x、−1.75 mm z。随后缝合切口,动物返回其家笼。术后 3 天内密切监测小鼠,并在整个术后期间每 24 小时给予溶于卡士达载体的 5 mg kg−1 Metacam。注射对治疗分组设盲。包括两种性别的小鼠,ASO 组 n = 9(6 雌性,3 雄性),ACSF 溶媒组 n = 7(5 雌性,2 雄性)。注射后三周(P77-83),解剖胸段脊髓并在液氮中速冻,保存于 −80 °C。体内小鼠实验的样本量基于一项预试验,该试验显示在一种人源化 UNC13A 小鼠中 TDP-43 敲低具有很大效应。随后使用了实验期间能够产生的所有动物。当注射跨越多天时,每天注射每组相同数量的小鼠。注射未随机化。
hUNC13A 报告基因小鼠中的 UNC13A 分析
脊髓样品浸入 2 ml 管(Fisher 15545809)中的 0.5 ml 冰冷 QIAzol Lysis Reagent(Qiagen,79306)中。每管加入两颗 1.4 mm 陶瓷珠(Omni International 19-645),样品在 4 °C 下使用 Precellys 24 touch 匀浆器(Bertin Technologies)以 6,500 r.p.m. 匀浆,30 s 开、120 s 停,重复四次。样品在室温下以 12,000g 离心 5 分钟,转移 400 μl 上清至新管。每份样品加入氯仿(100 μl),随后剧烈振荡 15 s,室温孵育 3 分钟。样品在 4 °C 下以 12,000g 离心 15 分钟,然后将上层水相转移至新管(200 µl)。随后加入 70% 乙醇(200 μl),涡旋混匀样品。使用 RNeasy(Qiagen)试剂盒从样品中纯化 RNA,包括柱上 DNase(Qiagen)消化步骤。RNA 用水洗脱,并使用 NanoDrop(Thermo Fisher Scientific)定量。使用 RevertAid first-strand cDNA synthesis kit(Thermo Fisher Scientific)按上述方法进行反转录。RT–qPCR 使用以下试剂:小鼠 Tardbp(Thermo Fisher Scientific,Mm01257504_g1)和小鼠 Hprt1(Thermo Fisher Scientific,Mm03024075_m1)、定制 UNC13A 隐蔽外显子检测。RT–PCR 使用小鼠 Unc13a 外显子 20 正向
对数据集进行了正态性评估。对于正态分布数据,使用 t 检验对两组进行统计比较。对三组或更多组进行统计分析时,使用单因素 ANOVA 检验并进行事后多重均值两两比较。对于非正态分布数据,使用非参数检验。对于 MEA 分析,为清晰起见,图中展示 log2[fold change],但所有分析均基于原始数据进行,或在挽救实验中基于由原始数据得出的倍数变化进行,使用配对比值 t 检验。统计检验使用 GraphPad Prism(v.10.6.1;GraphPad Software)或 R 统计库完成。样本量和 P 值在图例中注明。
线性混合效应模型
对来自多个实验(电生理学和突触成像)的合并数据集进行统计分析,在 R(v.4.4.1)中使用 lme4(ref. 72)和 lmerTest73 包完成。数据经 log1p 归一化后,使用限制性最大似然拟合高斯线性混合效应模型(LMM),并将实验批次作为随机截距以考虑批次间变异性。各数据集中批次的组内相关系数范围为 0 至 0.4451。通过似然比检验确认将批次作为随机截距纳入模型。模型残差的正态性通过 Shapiro–Wilk 检验和 Q–Q 图检查评估;各数据集中 W 统计量范围为 0.85 至 0.99。对于残差偏离正态性更大的数据集(W < 0.90),使用带对数链接的 Gamma 广义 LMM(glmmTMB74)另行确认结果;所有情况下均得出一致结论,支持主要 LMM 分析的稳健性。对于预先设计用于检验隐蔽外显子缺失或 ASO 挽救 TDP-43 敲低表型的实验,TDP-43 KD 被设为参考条件,所有比较均直接针对该基线进行。P 值由 Satterthwaite 自由度校正 t 检验得出。对于无预先比较的实验,使用 Tukey 检验进行多重比较。
伦理声明
iPS 细胞系
所有 iPS 细胞实验均使用已建立的人 iPS 细胞系 WTC11(GM25256),该细胞系获自 Coriell Institute for Medical Research 的 NIGMS Human Genetic Cell Repository。该细胞系最初来源于去标识化的成人真皮成纤维细胞,并已获得知情同意及 University of California, San Francisco Institutional Review Board 的批准。未采集新的人体组织;因此,本工作不构成人体受试者研究,也不需要在 University College London、King’s College London 或 Leibniz-FMP-Berlin 获得进一步的伦理委员会批准。所有程序均遵守相关机构关于使用人类细胞系的指南。
King’s College London
WT 星形胶质细胞按上述方法从 Wistar 大鼠胚胎(Charles River Laboratories)中获得。动物饲养于独立通风笼具中,采用 12 小时光照–12 小时黑暗循环,食物和水可随意获取。设施维持于 20–24 °C 和 55 ± 10% 相对湿度。本研究该部分不需要伦理审查和批准,因为仅使用了由具备资质人员执行的 Schedule 1 程序,这些程序根据 Animals (Scientific Procedures) Act 1986 获得豁免。
University College London
小鼠饲养于独立通风笼具中,采用12小时光照–12小时黑暗循环,可自由获取食物和水。设施温度维持在20–24 °C,相对湿度为55 ± 10%。所有研究均获得机构动物福利与伦理审查委员会的伦理批准,并符合英国Home Office《1986年动物(科学程序)法》。在Tardbp敲低后,每日监测小鼠体重,若体重较基线下降超过15%则处死小鼠。所有注射后存活超过2周的小鼠均纳入分析。
Leibniz-FMP-Berlin
WT星形胶质细胞取自雄性和雌性P0-P1 C57BL/6J小鼠(Charles River Laboratories)。成年小鼠饲养于Max Delbrück Center(Berlin Buch)的动物房,采用独立通风笼具和无特定病原体条件下饲养,食物和水可自由获取,12小时光照–12小时黑暗循环,室温(22 ± 2 °C),湿度为55 ± 10%。在柏林开展的所有实验均符合欧洲法律以及柏林州动物福利机构(Landesamt für Gesundheit und Soziales;LAGeSo)的规定。
Materials availability
shTARDBP SH-SY5Y细胞系、shTARDBP SK-N-BE(2)细胞系、UNC13A cryptic exon deletion SH-SY5Y细胞系、UNC13A cryptic exon deletion iPS细胞系和HaloTag-TDP-43 iPS细胞系可依据与University College London的材料转让协议从P.F.处获得。TDP-43 microRNA rAAV可依据材料转让协议从Trace Neuroscience获得。hUNC13A小鼠可依据材料转让协议从Francis Crick Institute获得。
Reporting summary
有关研究设计的更多信息可在与本文关联的Nature Portfolio Reporting Summary中获取。