 Newshot
Main
可再生能源整合程度的不断提高,需要超越锂离子电池的可持续电化学储能系统1。水系金属–碘电池结合了储量丰富的电极材料、水系电解液和转化型碘化学,为大规模储能提供了一个有前景的平台2,3。与嵌入型正极不同,碘正极通过可逆的价态变化存储电荷,能够实现多电子氧化还原化学,从而提升容量和氧化还原电位4。大多数研究集中在两电子的 I−/I0 氧化还原电对,其理论容量为 211 mAh g−1,相对于标准氢电极的氧化还原电位为 0.54 V10。将碘转化扩展到连续的 I−/I0/I+ 氧化还原电对,可使理论容量翻倍至 422 mAh g−1,同时在更高的氧化还原电位(相对于标准氢电极 1.07 V)下引入 I0/I+ 氧化还原过程11。然而,尽管具有这一潜力,在水系环境中实现可逆的四电子碘转化仍然是一个根本性挑战3,7。
碘转化化学的关键在于界面反应,其中电解液组成和界面微环境决定反应路径。缺电子的 I+ 具有强亲电性,易受水的亲核攻击,导致水解和在水系环境中可逆性差9,12。此前的研究通过在高浓度含氯或含溴电解液中利用卤素间化合物(例如 ICl2 或 IBr2)稳定活泼的 I+,在水系 Zn–I2 和 Al–I2 电池中实现了四电子碘转化5,6,13。在这些体系中,亲电的 I+ 通过非共价相互作用与两个亲核卤素离子(Cl− 或 Br−)配位8,14。然而,在富水界面上,亲核物种(Nuc)的水合作用与这些相互作用相竞争,使 I+ 配合物失稳(图 1a)。高浓度含卤电解液通过降低水活度和提高卤素可用性来缓解这一竞争,但其高盐含量和腐蚀性限制了更广泛的应用(图 1b 和补充图 1),因此需要新的电解液化学和机理框架,以超越对含卤电解液和传统卤素间稳定的依赖5,8。
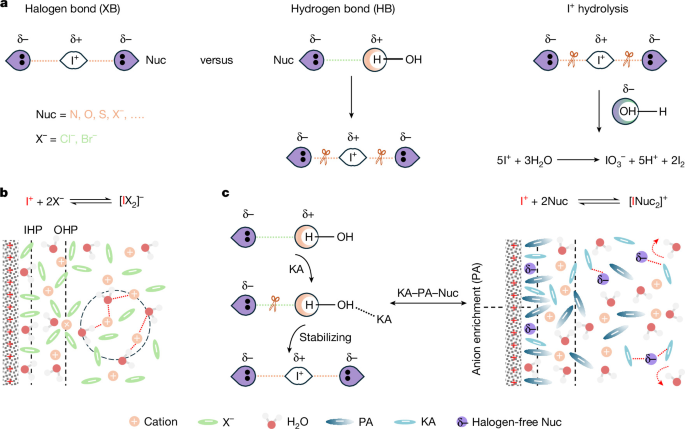
a,卤键与氢键之间竞争的机理。b,高浓度含卤电解液中的传统卤素间稳定机理。c,KA–PA–Nuc 框架在无卤电解液中利用阴离子化学和卤键稳定。IHP,内亥姆霍兹平面;OHP,外亥姆霍兹平面。
鉴于在富水界面上 I+ 稳定化与水合作用之间的竞争,克服这一挑战需要同时调控界面环境和 Nuc–水相互作用。阴离子化学为协调这些界面和分子相互作用提供了有力手段15,16,17,18。在此,我们建立了一个促液阴离子(KA)–极性阴离子(PA)–Nuc 电解质框架,用于无卤水系电解质中可逆的 I−/I0/I+ 转化(图 1c)。系统实验和理论计算揭示了 PA 与 KA 的协同效应如何协调界面微环境和分子相互作用,从而稳定界面电化学行为并促进可逆的四电子碘转化。该电解质框架的适用性在四种无卤 Nuc(尿素、乙酰胺、吡啶和烟酰胺)以及水系 Zn–I2 和 Al–I2 电池中得到了证明(补充图 2 和补充表 1、2)。除了建立无卤电解质化学之外,这项工作还揭示了电解质化学如何在界面、分子和电化学尺度上调控碘转化,为水系环境中可逆多电子碘化学提供了机理基础。
无卤电解质框架
在水系电解质中,稳定 I+ 以抵抗水解对于可逆四电子碘转化至关重要。先前研究依赖高浓度、腐蚀性的含卤电解质来实现卤素间稳定化19,20,而较新的研究探索了特定添加剂–卤素亲核取代反应21,22。这些方法主要通过特定分子相互作用来处理 I+ 稳定化,而电解质化学如何共同调控界面微环境、分子稳定化以及由此产生的碘转化路径仍知之甚少。本工作建立了一个机理框架,将阴离子化学与无卤水系电解质中的卤键稳定化相结合。如图 2a 所示,强 PA 建立贫水、富阴离子的界面,而 KA 削弱 Nuc–水氢键以促进 I+ 的卤键稳定化。这些互补效应支撑了无卤 KA–PA–Nuc 电解质框架,其组成随后得到优化(补充图 3 和 4),并表现出足够的电化学稳定性(补充图 5),可用于四电子碘转化。
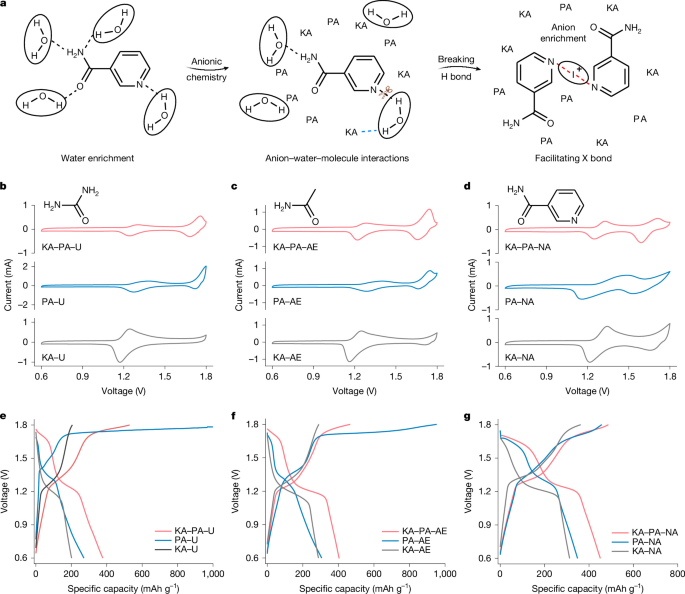
a,由阴离子化学和卤键调控的分子相互作用。b,使用尿素作为 Nuc 时碘转化反应的循环伏安曲线,扫描速率为 0.6 mV s−1。c,使用乙酰胺作为 Nuc 时的循环伏安曲线,扫描速率为 0.6 mV s−1。d,使用烟酰胺作为 Nuc 时的循环伏安曲线,扫描速率为 0.6 mV s−1。e–g,分别为 b–d 在 1 A g−1 下的相应 GCD 曲线。所有电化学测量均在碘质量负载为 2.2 mg cm−2 的 Zn–I2 扣式电池中进行。
KA–PA–Nuc 电解液框架在四种不同 Nuc 的水系 Zn–I2 电池中得到了验证(补充图 6)。缺电子的 I+ 可与两个富电子的 Nuc 分子相互作用,形成线性的 Nuc–I+–Nuc 卤键。这些卤键为 I+ 的稳定化提供了分子基础,并得到了无 Nuc 对照实验、核磁共振(NMR)谱学以及理论计算的支持23(补充图 7–11)。以尿素(U)作为代表性 Nuc 时,KA–U 仅表现出 I−/I0 氧化还原过程,而 PA–U 则可进一步实现 I0/I+ 氧化,但可逆性较差(图 2b,e)。第二个充电平台出现的过量容量,归因于不可逆的碘氧化与寄生水氧化的耦合(补充图 12 和 13)。将 KA 与 PA 组合成 KA–PA–U 后,产生了两个可逆的氧化还原峰以及相应的充放电平台,证明二者在实现可逆的 I−/I0/I+ 转化中具有协同作用(补充图 14)。以乙酰胺(AE)、烟酰胺(NA)或吡啶(PD)替换 U 也表现出相同的现象,仅在 KA–PA–Nuc 电解液中实现了可逆的 I−/I0/I+ 转化,包括在相同离子强度条件下也是如此,表明该电解液框架具有广泛的适用性(图 2c,d,f,g 及补充图 15–18)。
极性阴离子的作用
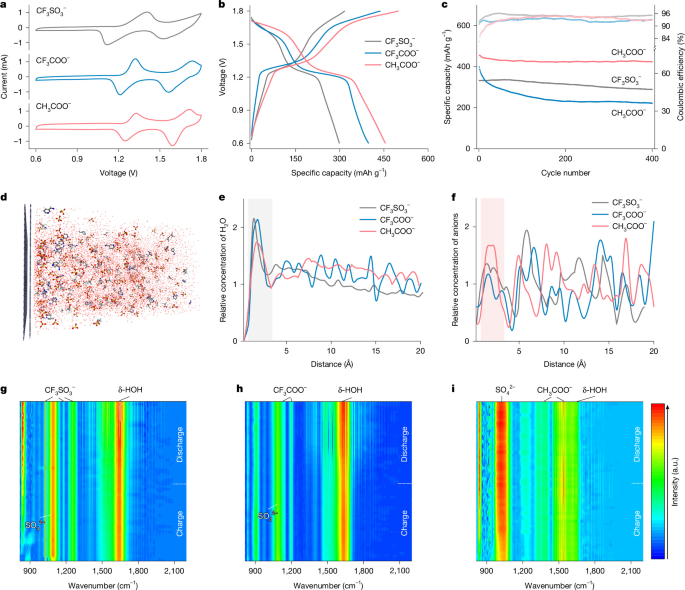
为厘清 PA 在 KA–PA–Nuc 电解液框架中的作用,将 SO42− 保持为 KA,同时引入结构相关的 CF3SO3−、CF3COO− 或 CH3COO− 作为第二阴离子。密度泛函理论计算揭示出极性顺序为 CH3COO− > CF3COO− > CF3SO3−(补充图 19),为考察阴离子极性如何影响界面行为提供了依据24,25。分子动力学模拟显示,三种电解液具有相似的富水体相环境(补充图 20–22),但界面结构存在明显差异(图 3d)。CH3COO− 降低了界面水密度,同时提高了阴离子富集程度,而 CF3COO− 和 CF3SO3− 则保持较高的界面水强度(图 3e,f)。原位衰减全反射红外(ATR-IR)光谱进一步支持了这种界面再分布。1,640 cm−1 处的 δ-HOH 振动在 CF3SO3− 或 CF3COO− 存在时依然显著(图 3g,h 及补充图 23),但在 CH3COO− 存在时受到抑制,同时出现明显的阴离子相关信号26,27,28,29(图 3i)。值得注意的是,高浓度 ZnCl2 尽管体相环境缺水,却仍保持富水的界面(补充图 24 和 25)。微分电容测量表明,CH3COO− 的界面吸附强于 CF3COO− 和 CF3SO3−(补充图 26 和 27),将强 PA 的优先吸附与缺水、富阴离子的界面微环境的形成联系起来30。
用于四电子碘转化的非卤素水系电解液
a,含不同阴离子的电解液中的循环伏安曲线。b,含不同阴离子的电解液中的 GCD 曲线。上升和下降的电压曲线分别对应充电和放电过程。c,含不同阴离子的电解液中的循环稳定性,上下两条曲线分别代表库仑效率和比容量。电化学测量在碘负载量为 2.2 mg cm−2 的 Zn–I2 纽扣电池中进行。d,含 CH3COO− 的电解液中界面结构的示意快照。e,含不同阴离子的电解液中 H2O 的相应界面累积密度分布,灰色阴影区域突出界面变化。f,含不同阴离子的电解液中阴离子的相应界面累积密度分布,粉色阴影区域突出界面变化。g–i,含 CF3SO3−(g)、CF3COO−(h)和 CH3COO−(i)的电解液中的原位 ATR-IR 光谱。
这些依赖极性的界面结构导致不同的碘转化行为。CF3SO3− 的 I0/I+ 过程可忽略不计,而 CF3COO− 可实现 I0/I+ 氧化,但可逆性有限。相比之下,CH3COO− 支持可逆的 I−/I0/I+ 转化,并具有改善的稳定性和容量(图 3a–c 和补充图 28)。原位紫外–可见光谱和微计算机断层扫描分析进一步将这些差异与碘物种分布联系起来,表明 CH3COO− 将碘物种限制在电极内,并抑制其迁移到本体电解液中(补充图 29 和 30)。这些结果共同建立了阴离子极性与由此产生的缺水、富含阴离子的界面微环境之间的机理关系,而该微环境决定四电子碘转化的可逆性。
促结构阴离子的作用
在对 PAs 的理解基础上,进一步探讨了 KAs 在 KA–PA–Nuc 框架中的关键作用。Nuc 通过富电子的氮或氧中心稳定 I
核磁共振波谱和分子动力学模拟揭示了这些电化学差异的分子起源。2H 化学位移顺序为 SO42− > CH3COO− > NO3− > CF3SO3− > ClO4−(Fig. 4d),表明阴离子诱导的水极化以及水氢键网络的重构逐渐增强36,37。这些水–阴离子配位差异转化为不同的水–Nuc 相互作用。相应的 15N 化学位移,连同 1H 和 13C 化学位移中观察到的相反趋势,表明诸如 SO42− 等 KA 会极化水合水,从而削弱 Nuc–水氢键,而诸如 ClO4− 等离液阴离子则直接与 Nuc 骨架相互作用并促进 Nuc 水合32(Fig. 4e,f,以及 Supplementary Figs. 32 和 36–38)。Nuc 溶解度测量、二维 1H–15N 异核多键相关(HMBC)NMR 谱,以及计算得到的 Nuc–水距离和氢键布居进一步支持这一解释(Fig. 4g–i,以及 Supplementary Figs. 35c、39 和 40)。通过削弱 Nuc–水相互作用,SO42− 增加了 Nuc 用于稳定 I+ 的卤键的可用性,从而促进可逆碘转化。这些结果揭示了阴离子化学如何调控分子水–Nuc 相互作用,以支配四电子碘转化的可逆性。
在确立 PA 和 KA 在界面与分子调控中的互补作用后,我们接着考察了这些效应如何在支配碘转化的电化学过程中体现。原位电化学阻抗谱(EIS)结合弛豫时间分布(DRT)分析被用于解耦复杂阻抗响应并识别单个电化学过程38,39,40(Supplementary Figs. 41–43)。在缺少 KA 或 PA 任一者时,DRT 响应会随额外竞争性界面过程而明显演变,而二者共同存在时,在整个碘转化过程中保持稳定的界面电化学行为41,42(Extended Data Fig. 1)。速率依赖分析表明,在 KA–PA–Nuc 电解液中,对碘转化的主要动力学贡献是电荷转移而非离子传输(Supplementary Figs. 44–50)。原位拉曼光谱进一步将这些电化学过程与碘化学联系起来,揭示循环过程中 Nuc–I+–Nuc 物种的可逆演变(Supplementary Figs. 51 和 52)。
用于四电子碘转化的非卤素水系电解液
KA–PA–Nuc 框架支持在不同工作条件和电池构型下实现四电子碘转化。Zn–I2 电池在 1 A g−1 下循环 1,000 次后保持 96% 的容量,在 2 A g−1 下循环 2,000 次后保持 94%,同时在碘负载高达 12.2 mg cm−2 时维持四电子转化(补充图 53–55、58a 和 59)。该电解液框架还兼容不同的集流体和软包电池构型,并可扩展到使用 Al–Zn 合金负极的水系 Al–I2 电池(补充图 56–58b,c、60 和 61)。在标准化建模假设下开展的技术经济分析进一步表明,通过避免使用高浓度含卤素电解液和昂贵的集流体,其具有理论上的降本潜力(补充图 58d–f 和补充表 3 和 4)。机理分析和失效后分析进一步揭示,表观低库仑效率和容量衰减涉及耦合的可逆与不可逆碘存量损失,且后者在碘负载增加时更为明显(补充图 62–67 和扩展数据图 2–4)。综合来看,这些结果阐明了碘转化路径,同时界定了 KA–PA–Nuc 框架的适用性和剩余局限,表明持续可逆的四电子碘转化不仅需要稳定高价碘物种,还需要对整个碘存量进行更全面的管理。
方法
除非另有说明,所有化学品均按收到状态使用,未经进一步纯化。每种材料的制造商和纯度在方法部分首次出现时注明,此后不再重复,除非使用了不同的来源或纯度。
电解液制备
KA–PA–Nuc 电解液通过在室温下将 KA、PA 和 Nuc 溶解于去离子水中制备。对于水系 Zn–I2 电池,KA 和 PA 分别为 1.5 M ZnSO4(>99%,Sigma-Aldrich)和 0.5 M Zn (CH3COO)2(>98%,Sigma-Aldrich)。为证明 KA–PA–Nuc 框架的广泛适用性,使用了多种 Nuc,包括 2 M 尿素(>99.5%,Sigma-Aldrich)、2 M 乙酰胺(>99%,Sigma-Aldrich)、0.2 M 吡啶(>99%,Sigma-Aldrich)或 0.4 M 烟酰胺(>99.5%,Sigma-Aldrich)。为探究 PA 的作用,制备了含 1.5 M ZnSO4 和 0.4 M 烟酰胺的基线电解液。随后以 0.5 M 的浓度加入 Zn(CH3COO)2、Zn(CF3COO)2(纯度未注明,Sigma-Aldrich)或 Zn(CF3SO3)2(>98%,Sigma-Aldrich),得到含不同 PA 的电解液。为评估 KA 的作用,制备了含 0.5 M Zn(CH3COO)2 和 0.4 M 烟酰胺的基线电解液。随后以 1.5 M 的浓度加入 ZnSO4、Zn(NO3)2(>99%,Sigma-Aldrich)、Zn(CF3SO3)2 或 Zn(ClO4)2(纯度未注明,Sigma-Aldrich)用于对比分析。为在标准化离子强度条件下比较电解液性能,每种电解液的离子强度按以下方程计算:
其中 Ci 和 Zi 分别表示离子 i 的摩尔浓度和电荷数。对于水系 Al–I2 电池,KA–PA–Nuc 电解液通过将 1.5 M Al2(SO4)3(>99%,Sigma-Aldrich)、0.5 Mg (CH3COO)2(>99%,Sigma-Aldrich)和 0.5 M 烟酰胺溶解于去离子水中制备。
电极制备
采用蒸发–吸附法制备了碘–活性炭(I2–AC)复合材料。简言之,将0.5 g碘(>99.5%,Thermo Scientific Acros)和0.5 g活性炭(AC;YP-80F,纯度未指定,Kuraray)在环境条件下用研杵在玛瑙研钵中手工研磨10 min。将所得混合物密封在Teflon反应器中,并在120 °C下加热6 h。对于使用钛(80目,>99.5%,Hebei Conway Metal Products)或不锈钢网(80目,316L,Hebei Conway Metal Products)作为集流体的碘正电极的制备,将I2–AC、聚四氟乙烯(PTFE,60 wt% H2O分散液,Sigma-Aldrich)和Super P(纯度未指定,Canrd)以8:1:1的质量比组合。每批次中,将40 mg I2–AC、5 mg Super P和5 mg PTFE(以干PTFE为基准计算)在环境条件下使用玛瑙研钵和研杵与去离子水手工混合。将所得混合物使用辊压机(Etelux)轧制成自支撑膜,随后在空气中于60 °C的烘箱中干燥3 h。面碘负载量通过调节复合膜的厚度控制。然后将干燥后的膜使用辊压机压到钛网或不锈钢网上。所得电极使用手动圆片冲片机(T07,Hefei Kejing Material Technology)冲成12 mm圆片。
对于使用碳纸(TGP-H-060,Toray)作为集流体的碘正电极,将I2–AC、聚偏二氟乙烯(PVDF,重均分子量,Mw ≈ 534,000 g mol−1,通过凝胶渗透色谱测定,粉末,Sigma-Aldrich)和Super P以8:1:1的质量比组合。每批次中,将160 mg I2–AC、20 mg PVDF和20 mg Super P在环境条件下使用玛瑙研钵和研杵与N-甲基-2-吡咯烷酮(>99.5%,Thermo Scientific Acros)手工混合。将所得浆料使用实验室刮刀手工均匀涂布到碳纸上。将涂布后的电极在60 °C的真空烘箱中干燥8 h,随后使用手动圆片冲片机切成12-mm圆片。商用Zn箔(70 µm,>99.99%,Qinghe Haoxuan Metal Materials)按收到状态用作负极。
为评估KA–PA–Nuc电解质框架在多电子水系Al–I2电池中的潜力,使用饱和KCl中的Ag/AgCl电极(Beijing Jingke Instrument Science Instrument)作为参比电极,并制备AC电极作为对电极。测量电位直接相对于Ag/AgCl参比电极报告。对于AC电极的制备,将AC、PTFE和Super P以8:1:1的质量比组合。每批次中,将160 mg AC、20 mg Super P和20 mg PTFE(以干PTFE为基准计算)在环境条件下使用玛瑙研钵和研杵与去离子水手工混合。将所得混合物使用辊压机轧制成自支撑膜,随后在空气中于60 °C的烘箱中干燥3 h。然后将干燥后的膜使用辊压机压到钛网上。通过调节电极厚度,将AC电极的容量控制为远高于碘工作电极的容量,确保其作为对电极评估KA–PA–Nuc电解质电化学性能的能力。为进一步验证KA–PA–Nuc电解质框架在多电子水系Al–I2电池中的适用性,按照先前研究43制备了Al–Zn合金作为负极。简言之,使用Zn箔(70 µm,直径16 mm)作为电极、2 M Al (CF3SO3)3(>99.9%,Sigma-Aldrich)作为电解质组装对称电池。充电过程中,电解质中的Al3+沉积到金属Zn基底上并与其反应,形成以Zn为载体的Al–Zn合金。
卤键复合物的合成
卤键复合物采用相应银类似物通过阳离子交换反应合成,方法参照先前报道的流程并作了一些修改44。所有操作均在标准 Schlenk line 下进行。典型合成中,将 0.94 mmol 相应银盐(Ag2SO4,>99%,Sigma-Aldrich;AgCH3COO,>99%,Sigma-Aldrich;AgCF3COO,>98%,Sigma-Aldrich;AgCF3SO3,>99%,Sigma-Aldrich;AgNO3,>99%,Sigma-Aldrich;或 AgClO4,>97%,Sigma-Aldrich)加入配有搅拌子的 20 ml 样品瓶中。用橡胶隔垫密封样品瓶并抽真空。随后,在室温、氮气气氛下加入 6.0 ml 干燥 CH2Cl2(纯度未指定,VWR Chemicals)和 1.90 mmol 吡啶(对于 Ag2SO4 为 3.80 mmol)。混合物搅拌 10 min 以形成 Ag(I)–pyridine 双配位复合物。接着加入 2.00 mmol 碘(对于 Ag2SO4 为 4.00 mmol),并在持续搅拌下继续反应 20 min。然后通过插管过滤将上清液小心转移到另一个样品瓶中,随后加入 15 ml 干燥正己烷(>99%,Macron Fine Chemicals)以诱导卤键复合物沉淀。混合物在 −20 °C 下储存过夜以完成沉淀。之后,用注射器移除上清液,所得固体用 20 ml 干燥正己烷洗涤以去除任何残留的 I2。最后,产物在 Schlenk line 上真空干燥。
材料表征
原位 ATR-IR 测量
原位 ATR-IR 光谱由配备液氮冷却 MCT-A 检测器的 Thermo Scientific Nicolet iS50 光谱仪记录。镀金硅片用作工作电极,Zn 箔(70 µm,直径 10 mm)和玻璃纤维(GF/D,直径 12 mm,Whatman)分别用作参比电极和隔膜。为评估 PA 在界面环境中的关键作用,以 1.5 M KA 电解液作为基线,并分别加入 0.5 M Zn(CH3COO)2、0.5 M Zn(CF3COO)2 或 0.5 M Zn(CF3SO3)2。每次测量使用 500 μl 电解液。测试期间,将组装电池连接到 Gamry Interface 1000 恒电位仪,以 0.2 mV s−1 的扫描速率运行循环伏安程序,完成一个完整充放电循环。所有光谱均在 4 cm−1 分辨率下采集,每次测量扫描 50 次。测量在约 18–25 °C 的实验室环境温度下进行。
原位拉曼测量
拉曼光谱使用 Bruker Senterra II 拉曼光谱仪记录,激发波长为 532 nm。原位 Zn–I2 电池由碘正极(直径 12 mm,碘负载量 2.2 mg cm−2)、Zn 负极(70 µm,直径 12 mm)和玻璃纤维(GF/D,直径 12 mm)组成。使用 200 μl 电解液。使用外部 Gamry Interface 1000 恒电位仪在 GCD 循环期间采集拉曼光谱。测量在约 18–25 °C 的实验室环境温度下进行。
使用 ATR-FTIR 光谱仪(BRUKER,Platinum-ATR)获取了各种电解质的 FTIR 光谱。使用 JEOL 7600 显微镜对电极进行扫描电子显微镜表征。紫外–可见测量在 Shimadzu UV-3600i Plus 分光光度计上进行。对于原位紫外–可见测量,将双电极 Zn–I2 比色皿电池连接到 Neware 电池测试系统进行 GCD 循环。NMR 分析,包括 1H、13C 和 1H–15N HMBC 谱,在 Bruker NMR 仪器(Avance Neo 500)上进行。15N 谱使用 Bruker NMR 仪器(Avance Neo 700)采集。电解质表征使用氧化氘(>99.9%,Fluorochem)作为溶剂,表征卤键复合物使用二氘代二氯甲烷(>99.9%,Sigma-Aldrich)作为溶剂。微型计算机断层扫描成像使用 Zeiss Xradia 620 Versa 系统以 ×4 物镜进行,管电压为 80 kV,曝光时间为 8 s,体素分辨率为 0.8 μm。对于每个样品,制备直径为 2 mm 的圆片,以平衡 X 射线衰减和代表性采样体积。采集的计算机断层扫描数据集随后使用 Avizo 软件进行处理和分析。
电化学测量
扣式电池和 Swagelok 电池构型
无卤电解质的电化学研究使用 CR2025 扣式电池进行,而含卤电解质的电化学研究使用 Swagelok 电池进行。对于 CR2025 Zn–I2 扣式电池,碘正极、Zn 负极(70 µm)和隔膜(GF/D)的直径分别为 12 mm、16 mm 和 19 mm。对于 Swagelok Zn–I2 电池,相应的电极和隔膜直径均为 12 mm。对于 CR2025 Al–I2 扣式电池,碘正极直径为 12 mm,Al–Zn 合金负极直径为 16 mm,并使用直径为 19 mm 的 GF/D 隔膜。每个电池使用 100 μl 电解液。组装过程中,扣式电池使用液压封口机(MSK-110,Hefei Kejing Material Technology)在 50 kg cm−2 下机械压接。组装过程中,Swagelok 电池手动拧紧。
软包电池构型
对于 1.1-Ah 软包电池,将 2 片双面涂覆碘正极(10 × 15 cm)和 3 片 Zn 负极(70 µm,10 × 15 cm)交替叠放。正极的面载碘量控制在 10 mg cm−2。使用 4 个玻璃纤维隔膜(GF/D,10.1 × 15.1 cm),每个隔膜加入 1.5 ml 电解液。电解液由 1.5 M ZnSO4、0.5 M Zn(CH3COO)2 和 0.4 M 烟酰胺组成。钛箔作为极耳连接到电极。层压后,组装好的电池封装在铝塑膜中,并在电化学测量期间使用定制模型进行机械约束。施加的压力未具体量化。
其他电化学测试
GCD 测试使用 Neware 电池测试系统在环境温度约 25–28 °C 的房间中进行。下文所述所有其他电化学测量均在约 18–25 °C 的环境实验室温度下进行。循环伏安法、线性扫描伏安法和 EIS 测量使用 Biologic VMP-3 恒电位仪进行。对于电化学稳定窗口分析,线性扫描伏安法测量使用三电极配置进行,该配置由钛网工作电极(1 × 2 cm)、AC 对电极(1 × 2 cm)和 Ag/AgCl 参比电极组成,扫描速率为 2 mV s−1。测量的电流归一化到 1 cm² 的暴露几何面积,电位直接相对于 Ag/AgCl 报告。极化测量在不对称 Zn–Ti CR2025 纽扣电池中进行,使用 Zn 箔(直径 16 mm)、钛箔(直径 12 mm)和玻璃纤维隔膜(直径 19 mm),扫描速率为 5 mV s−1。测量的电流归一化到钛电极的几何面积。对于原位 EIS 测试,将细 Zn 丝插入纽扣电池作为额外参比电极,以建立三电极配置。该参比电极放置在正极和负极之间,由两层隔膜(GF/A,Whatman)隔开。对于单个碘正极的测量,电位相对于 Zn 参比电极以电位(V versus Zn/Zn²+)报告,而整电池和 Zn 负极响应以电压(V)报告,因为电压施加在整电池上。对于峰归属,将组装的电池连接到 Biologic VMP-3 恒电位仪,在约 0.6–1.8 V 的电位范围内进行 staircase potentio EIS。对于 rate-step identification,将组装的电池同时连接到 Biologic VMP-3 恒电位仪和 Neware 电池测试系统,以分别进行 potentio EIS 和 GCD 循环。所有 Nyquist 图均使用 EC-Lab 软件基于等效电路(R1 + Q2/R2 + Q3/R3 + W4)拟合。DRT 数据使用 MatlabR2019 及 Francesco Ciucci 研究组开发的 DRT 工具从 EIS 数据计算。微分电容使用以下方程计算:
其中 C 是微分电容,ω 是角频率,Zim 是阻抗的虚部。本工作中使用了 1,000 Hz 的特定频率。测量在组装为 CR2025 纽扣电池构型的不对称 Zn–Ti 电池中进行,使用 Zn 箔(直径 16 mm)和钛箔(直径 12 mm)作为两个电极,以及玻璃纤维隔膜(直径 19 mm)。电位在 1.0 V 至 1.7 V 范围内变化(相对于 Zn/Zn2+)。本工作报告的电位或电压未应用欧姆降(iR)校正。
理论计算
经典分子动力学模拟
所有分子动力学模拟均使用 LAMMPS 软件包45进行,以研究各种水系电解质的体相溶剂化结构。初始构型使用 Packmol46 构建,其根据目标摩尔比将电解质组分随机填充到周期性立方盒子中,确保初始没有原子重叠。随后,在后续平衡之前,通过能量最小化对模拟盒子进行弛豫。有机分子的力场参数取自 OPLS-AA 系列47,48,而其他参数则采用文献中经过验证的水系锌盐参数集。为部分考虑浓电解质中的极化效应,原子电荷被均匀缩放(缩放因子 0.8)49。水的相互作用由 TIP3P50 表示,所有 X–H 键均使用 SHAKE 算法51进行约束。每个系统首先在等温–等压系综(300 K,1 atm)中使用 Nosé–Hoover 恒温器进行能量最小化和平衡,直到密度和势能均稳定。随后,在正则系综中进行 5 ns(5,000 ps)的生产运行,积分步长为 1 fs,以确保完全平衡并避免结构漂移。
结构与氢键分析
计算径向分布函数 gij(r) 以分析离子配对和溶剂化结构。配位数通过将 gij(r) 积分至其第一个最小值获得。径向分布函数和氢键均使用 VMD52 中实现的氢键分析工具进行识别。在平衡轨迹上确定平均氢键数和分布,以表征不同阴离子对氢键网络的重组。
电场模拟
为探究场诱导的离子和分子重新分布,在正则系综中进行了另一组模拟,沿 z 轴施加均匀静电场。场强对应于实验估计的电位梯度。
卤键分析
密度泛函理论计算使用 Gaussian16 程序包进行,采用 M06-2X 交换关联泛函53。几何优化采用混合基组方法进行:除碘54外的所有元素均使用 6-311+G(d,p) 基组。碘使用来自 Stuttgart/Dresden 组的有效核势55进行描述。溶剂效应使用可极化连续介质模型考虑,并选择水作为溶剂56。