 Newshot
正文
通过前导链重新引发实现的DNA损伤绕越已在大肠杆菌核心复制体中得到证实,其中引物合成由同时负责后随链复制的引发酶完成12,13。相比之下,由纯化的酿酒酵母蛋白重构的真核复制体无法在前导链损伤下游有效恢复合成1,因为负责为每个冈崎片段合成引物的Pol α–引发酶复合物被靶向后随链模板14。这种靶向机制在人类复制体中保守14,表明Pol α–引发酶在前导链上的低效引发是真核复制体的普遍特征。
与酿酒酵母不同,人类拥有一种名为PRIMPOL的额外引发酶7,8,9。PRIMPOL是一种560个氨基酸(aa)的单体酶,包含一个功能未知的21个氨基酸的N端螺旋、一个古菌-真核生物引发酶(AEP)结构域、一个单链DNA(ssDNA)结合锌指(ZnF)以及两个C端复制蛋白A(RPA)结合基序(RBMs)6,15。来自人类、小鼠和鸡细胞系的大量证据表明,PRIMPOL在复制型DNA聚合酶停滞的条件下促进复制叉推进8,9,10,并且这需要PRIMPOL的引发酶活性10,16,17,18,导致子链缺口形成5,19。当前模型表明,PRIMPOL通过与RPA直接相互作用被招募到复制叉9,11,16。然而,由于RPA组成性地结合于后随链模板,尚不清楚这种招募方式是否足以使PRIMPOL在前导链上高效引发,或者是否存在额外机制将PRIMPOL特异性地导向先前导链模板以挽救停滞的复制叉。
重构人类复制叉重启
为了在复制体背景下研究PRIMPOL介导的前导链重新引发,我们利用了最近开发的一个系统,该系统由纯化蛋白组装出快速且高效的人类复制体20。在该方法中,CMG首先被装载到9.7-kb DNA模板的分叉端,随后加入其他蛋白以组装出能够进行稳健的前导链和后随链DNA复制的复制体(图1a)。Pol ε完成大部分前导链合成,而Pol α–引发酶和Pol δ复制后随链。RFC和CTF18-RFC分别将聚合酶持续合成因子PCNA装载到后随链和前导链上,TIMELESS(TIM)–TIPIN、CLASPIN和AND1与CMG结合以促进复制体快速推进20。为了监测复制叉停滞和重启,将一个环丁烷嘧啶二聚体(CPD)——一种重要的紫外线(UV)诱导DNA损伤,也是复制型聚合酶的有效阻断——引入到距分叉端3.5 kb的前导链模板上1,20。
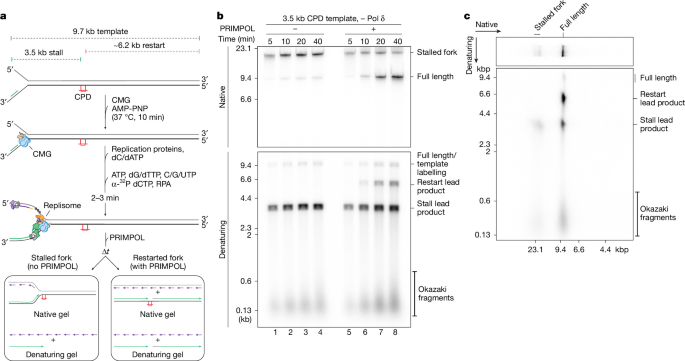
a,含有前导链CPD损伤模板的分叉DNA复制实验示意图。b,在不存在或存在PRIMPOL的情况下,在前导链CPD模板上进行复制实验的时间进程。c,在存在PRIMPOL时30分钟复制反应的二维凝胶分析。
Figure 1b 显示,CPD 强效阻断前导链 DNA 合成(在变性凝胶中产生 3.5-kb 的停滞前导链产物),导致复制叉停滞,如非变性凝胶中缓慢迁移的条带(停滞复制叉)所示。当 CPD 被四氢呋喃无碱基位点取代时,观察到类似的复制体行为(Extended Data Fig. 1a)。加入 PRIMPOL 导致非变性凝胶中停滞复制叉群体的减少和全长产物的积累,同时在变性凝胶中出现约 6.2-kb 的产物(Fig. 1b,第 5–8 道,重启前导链产物)。这一结果强烈表明,PRIMPOL 通过前导链重新引发来促进复制叉重启。为确认 6.2-kb 产物源于前导链重新引发,通过二维凝胶电泳对产物进行了分析(Fig. 1c)。结果显示,6.2-kb 产物仅与非变性凝胶中的全长产物相关联,且强度约为 3.5-kb 停滞前导链产物的两倍,符合真正重启产物的预期。此外,在引发酶缺陷型 PRIMPOL 突变体 (ZnFD2A)10 存在下对 CPD 模板进行复制,仅产生停滞的前导链和冈崎片段(Extended Data Fig. 1b)。这些数据表明,使用纯化的人源蛋白成功重构了通过前导链重新引发的复制叉重启。
在聚合酶于无碱基位点停滞后,复制叉重启也高效发生(Extended Data Fig. 1c),这表明重新引发的机制与初始阻断损伤的化学性质无关。重启也独立于 Pol δ(Extended Data Fig. 1d)和 Pol α–primase(Extended Data Fig. 1c),说明在该系统中,只有 Pol ε 是延伸 PRIMPOL 所合成引物所必需的。因此,除非另有说明,后续实验中省略 Pol δ,以避免链置换合成带来的复杂情况。
与 Pol α–primase 不同(后者在引物合成中强烈偏好 rNTPs21),在 5′ rNTP 之后,由于糖基辨别机制7,8,22,PRIMPOL 掺入 dNTPs 的效率远高于 rNTPs。与这些性质一致,省略 GTP、CTP 和 UTP 并未损害前导链重启(Extended Data Fig. 1e,比较第 7 道和第 8 道),表明在这些实验中 ATP 足以起始引物。然而,尽管先前有报道称锰在体外刺激 PRIMPOL 的引发活性8,但其加入并未提高重启效率(Extended Data Fig. 1f)。
PRIMPOL 生成小的 ssDNA 缺口
观察到重启产物接近其最大可能长度(6.2 kb),表明它们起始于距离损伤极短的位置。为了获得前导链重启的高分辨率视图,我们设计了一种策略,以接近单核苷酸分辨率绘制引发位点(图2a)。为此,产物在复制后经限制性内切酶消化,这些酶切割损伤的上游和下游,释放出可在聚丙烯酰胺测序凝胶中分辨的片段。图2b显示,除了停滞的前导链和少量通读产物外,消化含PRIMPOL的反应后产生了一系列梯状产物(第4泳道)。我们得出结论,梯状产物中的每条带对应一个独特的前导链重新引发位点。值得注意的是,大多数用于重启复制的PRIMPOL依赖性引物是在CPD的50个核苷酸内合成的,即使PRIMPOL浓度降至5 nM(扩展数据图2a)。在复制脱碱基位点模板后观察到无法区分的梯状模式(扩展数据图2b),表明DNA损伤的化学性质在引发位点指定中不起作用。由于CMG可能在聚合酶停滞1,2后继续缓慢解旋DNA,这些数据表明PRIMPOL活性在聚合酶停滞后立即被靶向前导链模板,这将该模板上子链缺口的尺寸限制在通常<50个核苷酸。
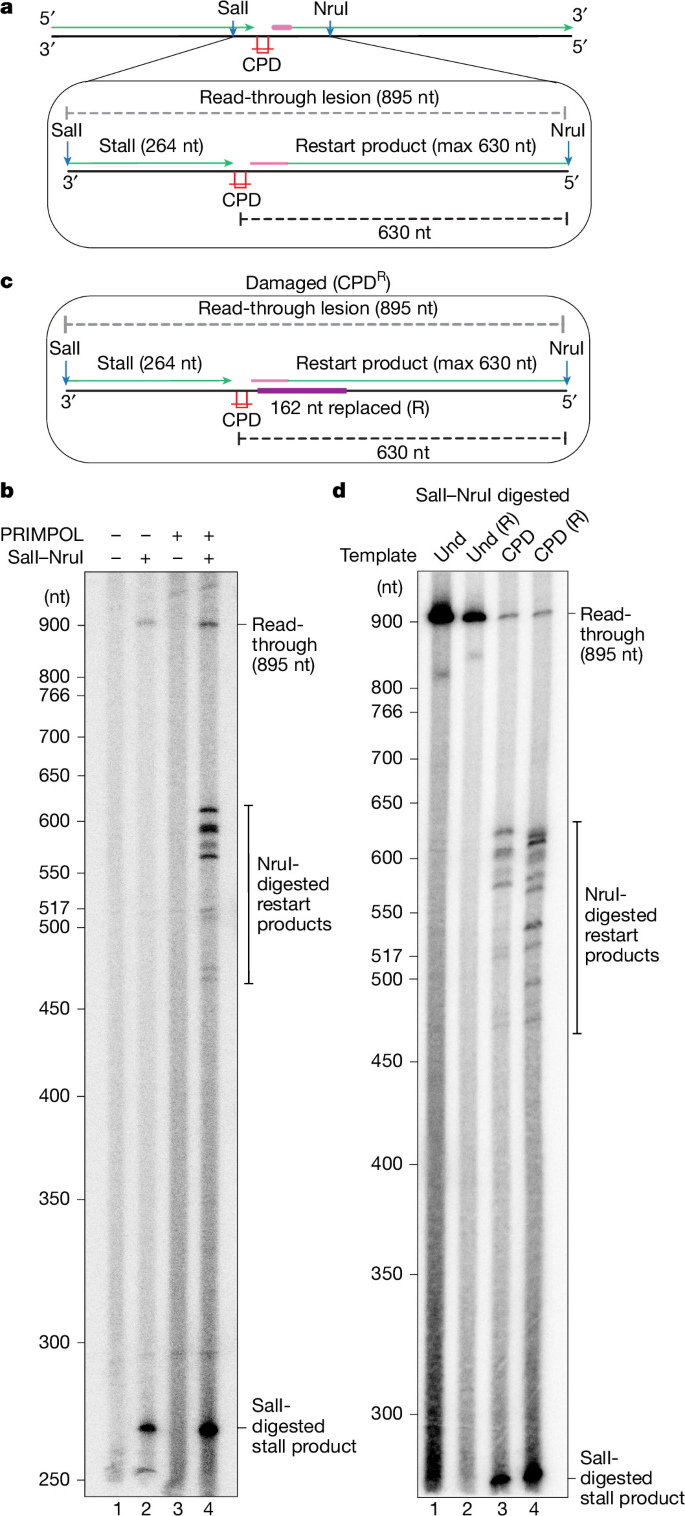
a,用SalI和NruI消化复制产物所产生预测产物的示意图。b,按a中处理进行的40分钟复制反应的尿素聚丙烯酰胺凝胶。c,DNA模板示意图,其中CPD后的162-nt序列被替换为替代序列。d,按a中处理进行的含PRIMPOL的40分钟复制反应的尿素聚丙烯酰胺凝胶。b和d的实验中去除了Pol δ。Und,未损伤。
DNA序列影响引发位点
先前的工作已确定,PRIMPOL在引物合成起始方面表现出序列偏好23,24,25。因此我们推断,实验中重启产物的独特模式是CPD下游DNA序列的结果。为了检验这一点,我们修饰了CPD下游一个162-nt区域(图2c)。在PRIMPOL存在下复制该修饰模板,产生的重启产物模式与原始CPD模板不同(图2d,比较第3和第4泳道)。这表明在人类复制体背景下,PRIMPOL进行的前导链重新引发受DNA序列调控。重要的是,尽管序列改变,大多数重启产物再次起始于CPD的<50个核苷酸内,其中一个显著产物起始于距CPD约100 nt处(图2d,第4泳道)。这与两个模板都含有多个与PRIMPOL首选三核苷酸引物起始序列25的相近匹配一致。
PRIMPOL RBMs在体外不是必需的
文章标题:Human replisomes direct a dedicated leading-strand primase for fork restart
正文: PRIMPOL介导的再引发在CPD下游不远处、在两种不同的模板上发生,这一发现提示存在一种高效机制将PRIMPOL引导至暴露的前导链模板。我们推测,这一过程由PRIMPOL C端的RBM介导11,在CPD处聚合酶停滞、CMG继续解旋模板之后,将PRIMPOL招募至结合在前导链模板上的RPA。为检验这一点,我们构建了两种RPA结合缺陷的PRIMPOL突变体:一种缺失两个RBM,另一种携带RBM-A突变(RBM-ARA),该突变在人细胞中可消除PRIMPOL向染色质的定位11(图3a)。图3b显示,两种PRIMPOL突变体促进前导链重启的效率与野生型PRIMPOL相当。此外,对重启产物的分析显示,两种突变体表现出与野生型PRIMPOL相同的再引发位点模式(图3c)。我们得出结论:在重构的人复制体中,PRIMPOL与RPA之间由RBM介导的相互作用对于复制叉重启并非必需。
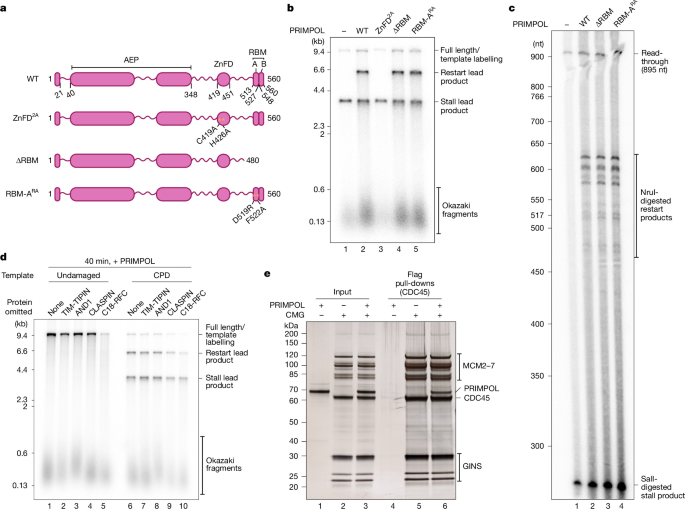
a,显示全长PRIMPOL以及PRIMPOL点突变体和截短体的初级结构示意图。b,使用指定PRIMPOL突变体进行40分钟复制反应的变性琼脂糖凝胶分析。c,使用指定PRIMPOL RPA结合突变体在CPD模板上进行40分钟复制反应的尿素聚丙烯酰胺凝胶分析。产物在复制后经SalI和NruI消化。d,在存在PRIMPOL的条件下,于未损伤模板和CPD模板上逐一去除非必需复制体组分后进行40分钟复制反应的变性琼脂糖凝胶分析。e,使用指定蛋白进行pull-down实验的银染SDS–PAGE分析。WT,野生型。
PRIMPOL直接结合CMG
PRIMPOL的RBM对于复制叉重启并非必需,加之再引发位点与损伤极为接近,促使我们探究PRIMPOL是否可能通过与核心复制体的相互作用而被引导至停滞的复制叉。逐一去除所有非必需的复制体核心组分并未消除前导链重启(图3d)。因此我们推测,PRIMPOL可能由CMG解旋酶直接招募。与这一想法一致,图3e中的pull-down实验显示PRIMPOL与CMG特异性相互作用。
PRIMPOL–CMG冷冻电镜结构
为研究PRIMPOL如何被招募至CMG,以及这如何促进高效的前导链再引发,我们通过单颗粒冷冻电子显微镜(cryo-EM)解析了PRIMPOL结合CMG的结构(扩展数据图3a–d和扩展数据表1)。在构成双层六聚体MCM环的C端层(C-tier)的MCM4和MCM7 ATPase结构域旁,获得了PRIMPOL AEP结构域分辨率良好的cryo-EM密度(图4a,b)。这一排布由PRIMPOL N端一段保守的21个氨基酸的α螺旋结合MCM7,以及紧随该螺旋之后一段约20个氨基酸的环所介导,该环夹在MCM4上的一个浅沟与PRIMPOL AEP结构域之间(图4b,c和扩展数据图4a,b)。PRIMPOL AEP结构域位于MCM中央孔道出口的侧旁,解旋后的前导链模板正是从该出口伸出。此外,将结合引物-模板DNA的PRIMPOL晶体结构26叠加到我们结构中的AEP结构域上显示,其催化核心的朝向使其能够在模板DNA从CMG送出的同时直接支持引物合成(图4d和扩展数据图4c)。
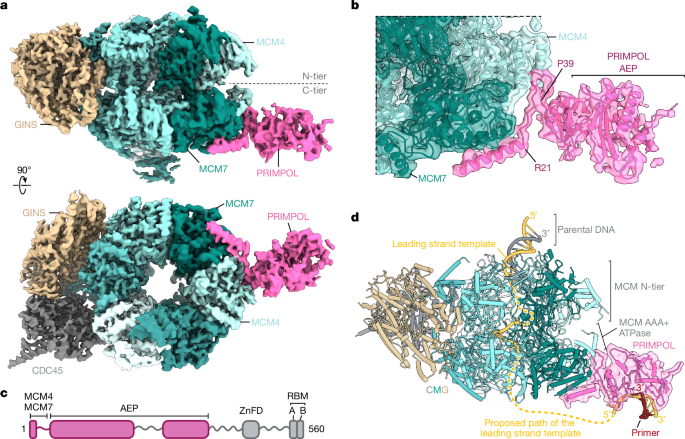
a,按亚基占据着色的 CMG–PRIMPOL 结构冷冻电镜密度图。b,PRIMPOL 与 MCM4 和 MCM7 结合的近景视图。原子模型以带状表示展示;冷冻电镜密度以半透明表面展示。c,PRIMPOL 的一级结构示意图,其中冷冻电镜结构中可见的区域以粉色显示。d,展示 DNA 从 CMG 到 PRIMPOL 的可能路径的模型。所示蛋白质结构为本研究中的 CMG–PRIMPOL 结构。模型中的 DNA 是通过将 PRIMPOL–DNA 结构(Protein Data Bank (PDB): 5L2X)和 CMG 分叉 DNA 结构(PDB: 7PFO)叠加到本研究中的 PRIMPOL–CMG 结构上生成的。
CMG–PRIMPOL 相互作用使复制叉重启
在我们的冷冻电镜结构指导下,为评估 CMG–PRIMPOL 相互作用在复制叉重启中的作用,我们去除了 PRIMPOL 的前 39 个氨基酸(PRIMPOL∆1–39)(图 5a 和扩展数据图 5a)。图 5b 显示,野生型 PRIMPOL 而非 PRIMPOL∆1–39 被 CMG 强烈下拉,证实 PRIMPOL N 端含有主要的 CMG 相互作用基序。PRIMPOL∆1–39 在 ssDNA 模板上保留了引物酶活性(扩展数据图 5b),但无法在人复制体中通过前导链重新引发促进复制叉重启(图 5c,d,第 4 泳道)。这种缺陷未被加入 Pol δ 挽救(扩展数据图 5c)。我们得出结论,PRIMPOL 与 CMG 之间的相互作用对于重构的人复制体进行前导链重新引发是必需的。

a,PRIMPOL 的一级结构示意图,聚焦于 N 端中与 MCM7 和 MCM4 结合的区域。展示了该区域内生成的突变体。b,对指定蛋白质进行下拉实验的银染和免疫印迹 SDS–PAGE 分析。c,d,使用 PRIMPOL 突变体进行 40 分钟复制反应的变性琼脂糖(c)和尿素聚丙烯酰胺(d)凝胶分析。d 中的样品在复制后用 SalI 和 NruI 消化。e,PRIMPOL 与 MCM4 相互作用的近景视图。模型以带状表示展示于半透明冷冻电镜密度中。用于诱变的氨基酸残基以棒状描绘。f,在指定 PRIMPOL 浓度下,对 CPD 模板进行 40 分钟复制反应的变性琼脂糖凝胶分析。g,对指定的 TK6 细胞系进行的顺铂敏感性测定。数据为三个生物学重复的平均值,误差线表示标准差。P 值是通过最大似然拟合线性二次模型对细胞存活数据进行双向分析统计检验的结果(所有 P 值见扩展数据表 2);pcnaK164R 与 +PRIMPOL∆1–39 相比 P** = 0.0064554,primpol/pcnaK164R 与 +PRIMPOL 相比 P* = 0.024598。
我们接下来研究了 PRIMPOL 与 CMG 之间的相互作用是仅发挥招募 PRIMPOL 的作用,还是 AEP 结构域的准确定位对于高效的复制叉重启是必要的。通过去除 PRIMPOL 最 N 端的 α-螺旋来消除 PRIMPOL 与 MCM7 的相互作用(Fig. 5a, PRIMPOL∆1–21),导致前导链重启出现适度降低(Fig. 5c, denaturing, lane 5),并对最靠近 CPD 的起始事件产生不成比例的影响(Fig. 5d, Urea PAGE, lane 5)。保留 α-螺旋 1–21,但将随后的环(aa 22–39)替换为甘氨酸–丝氨酸连接子(Fig. 5a, PRIMPOLGS22–39),或将环中的六个残基替换为丙氨酸(Fig. 5a, PRIMPOL6A loop),导致重启产物完全丢失(Fig. 5c,d, lanes 6 and 7)。这些结果突出了该环的重要性,它位于 MCM4 与 PRIMPOL AEP 结构域之间,对于前导链重启至关重要。
此外,靶向位于与 MCM4 界面处的三个环残基(Arg31、Leu32 和 Ser33;Fig. 5a, PRIMPOL3A loop)所导致的缺陷,不如靶向 Tyr28 和 Arg29 侧链以破坏 MCM4 与 PRIMPOL AEP 结构域之间桥接相互作用的突变体严重(Fig. 5a, PRIMPOL2A loop)(Fig. 5c–e)。这一观察强烈表明,PRIMPOL 沿 MCM C-tier 的刚性定位对于人复制体中的高效前导链重启是必要的。
RBMs 在低 PRIMPOL 水平下有助于重启
在我们的重构系统中,PRIMPOL 与 CMG 之间的相互作用(Fig. 5c),而非 PRIMPOL RBMs 与 RPA 之间的相互作用(Fig. 3b),对于复制叉重启是必需的。因此,由于 PRIMPOL RBM-A 是细胞中 PRIMPOL 活性所必需的9,11,16,17,我们推测 RBM 介导的相互作用可能用于提高 PRIMPOL 在复制叉处的局部浓度。这一功能在我们的标准体外反应条件下可能并不需要,该条件使用相对较高浓度(20 nM)的 PRIMPOL。为了检验这一想法,我们对野生型 PRIMPOL 和 PRIMPOLΔRBM 进行了滴定。对于野生型 PRIMPOL,只有当蛋白浓度降低至 0.1 nM 时,前导链重启才变得效率较低(Fig. 5f 和 Extended Data Fig. 5d)。相比之下,在 1 nM PRIMPOLΔRBM 时前导链重启受损,而在 0.1 nM 时几乎检测不到。这些发现与一个模型一致,其中 PRIMPOL 与 RPA 之间由 RBM 介导的相互作用促进 PRIMPOL 在复制叉处的定位。
PRIMPOL–CMG 相互作用促进顺铂耐受
由于存在冗余的 DNA 损伤耐受通路27,28,29,PRIMPOL 缺失并不会使许多人类细胞系对 DNA 损伤敏感。因此,为了评估 PRIMPOL 与 CMG 之间的相互作用是否是 PRIMPOL 在人类细胞中功能所必需的,我们利用了我们最近的发现:PRIMPOL 缺失使跨损伤合成(TLS)缺陷的 TK6 淋巴细胞样细胞对顺铂敏感,这一点在无法使 PCNA 第164位赖氨酸泛素化的细胞中最为明显(ref. 27)。在 pcnaK164R 细胞中通过 CRISPR–Cas9 靶向去除了 PRIMPOL。图 5g 显示,PRIMPOL 缺失使 pcnaK164R 细胞对顺铂进一步敏感,这与我们之前的工作一致27。野生型 PRIMPOL 的表达完全挽救了这一表型,而 PRIMPOL∆1–39 的表达未能互补 pcnaK164R 细胞额外的顺铂敏感性(Fig. 5g, Extended Data Fig. 6 和 Extended Data Table 2)。这些数据表明,CMG 与 PRIMPOL 之间的相互作用——其在体外对于复制叉重启至关重要——对于人类细胞中 PRIMPOL 介导的 DNA 损伤耐受很重要。
PRIMPOL 介导的重新引发模型
基于我们的结果和先前工作,我们提出以下由 PRIMPOL 依赖性重新引发介导的复制叉重启模型(Fig. 6a)。我们的生化重构已证明,PRIMPOL 的 RBMs 在体外前导链重新引发中并非必需。然而,在低 PRIMPOL 浓度下,它们对复制叉重启确实变得重要;细胞研究证据表明,RBM-A 是 PRIMPOL 在复制压力9,11,16,17期间招募到染色质以及复制叉推进所必需的。为容纳这些观察结果,我们提出,PRIMPOL 与 RPA 的相互作用(该相互作用亲和力低11,因此可能是瞬时的)主要作用是将 PRIMPOL 定位到活跃复制的基因组位点;这可能是必要的,因为 PRIMPOL 在人类细胞中是一种相对低丰度的蛋白15,30(Fig. 6a)。
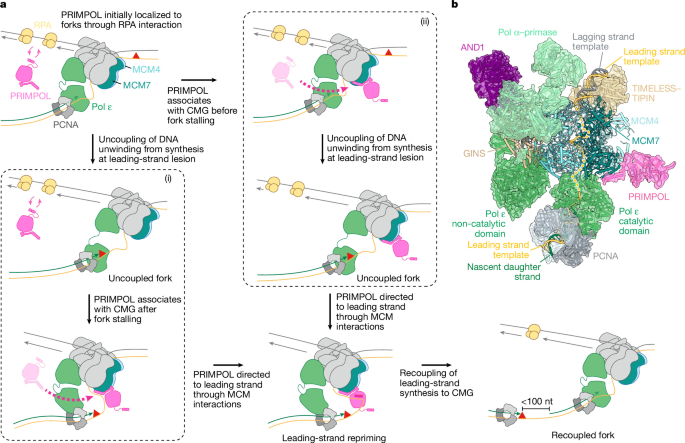
a,PRIMPOL 在复制体遇到前导链 DNA 损伤(红色三角形)后,由 CMG 指导的复制叉重启模型。图中展示了两种非互斥机制。在 (i) 中,PRIMPOL 仅在复制叉于损伤处停滞之后才被招募到 CMG。在 (ii) 中,PRIMPOL 可在复制叉停滞前与 CMG 结合并随复制体移动。b,人复制体的复合模型,显示 PRIMPOL、Pol ε
人类复制体引导一种专用的前导链引发酶用于复制叉重启
涉及 RPA 和 CMG 相互作用的 PRIMPOL 招募两阶段模型,类似于为将 TLS 聚合酶招募到复制叉而提出的一种机制32。该机制已在 E. coli 复制体中针对 TLS 聚合酶 PolIV 观察到,其中与单链 DNA 结合蛋白 SSB 的相互作用将 PolIV 富集到复制叉处,以促进其与滑动夹 β 的相互作用33。我们还注意到,在长时间解偶联期间,RPA 会在前导链模板上积累,这应会增强 PRIMPOL 向受胁迫复制叉的招募。
除了丰度低之外,PRIMPOL 活性还受检查点和细胞周期激酶6,34,35,36调控,这表明过度的重新引发和子链缺口形成是有害的。对 PRIMPOL 的严格调控也可能表明该酶具有干扰正常复制体功能的能力。我们推断,这可能是 CMG 将 PRIMPOL 引导至前导链的结果,使其通过竞争新生前导链而干扰 Pol ε。与这一想法一致,加入 PRIMPOL 会轻微减慢未受损模板上的复制叉进程,而缺失 CTF18-RFC(这会损害前导链上的 PCNA 装载)会加剧这一效应(Extended Data Fig. 7a)。重要的是,这种抑制依赖于 PRIMPOL 与 CMG 的相互作用,而不依赖于引发酶活性(Extended Data Fig. 7b)。
CMG 靶向 PRIMPOL 的意义
PRIMPOL 广泛的系统发育分布37,以及其 CMG 相互作用基序的保守性,表明存在一种通过重新引发来保持复制叉移动的进化压力。这也表明,在缺乏慢性复制胁迫的情况下,重新引发可能是复制体对前导链合成障碍的默认反应。这提出了这样一种可能性:人类细胞中的前导链合成可能比先前认为的要不连续得多。同样有趣的是考虑,PRIMPOL 可能在任何合成暂停的情况下都能接近前导链进行引发,例如在 CTF18-RFC 将 PCNA 装载到前导链期间。这可能是频繁发生的事件,因为据报道,在酵母中前导链和滞后链上的 PCNA 丰度相似38。
多种途径协同作用,在复制胁迫期间保护和重启停滞的复制叉。已发现消除复制叉逆转因子会以 PRIMPOL 依赖的方式促进复制叉进程6,34,39,40,41,表明重新引发与复制叉重塑之间存在相互作用。决定重新引发与其他复制叉处理途径(例如复制叉逆转)之间平衡的因素,以及 CMG–PRIMPOL 相互作用如何影响这种平衡,是未来研究的重要领域,尤其是考虑到 PRIMPOL 会促进 BRCA1 缺陷细胞的化疗耐药性34。
人类复制体的链特异性引发
人类复制体引导一种专用的前导链引发酶用于复制叉重启
几十年来,人们认为原核和真核复制体都依靠单一引发酶在两条模板链上启动 DNA 合成。随着 PRIMPOL 被发现在包括人类在内的许多真核物种中作为第二种引发酶,这一观点发生了改变7,8,9。然而,尽管已证明 PRIMPOL 在多种后生动物细胞系的复制胁迫期间促进复制叉行进,但仍缺乏证据表明 PRIMPOL 的引发酶活性被特异性地导向前导链模板,也缺乏关于这种靶向的合理机制。本文所述工作表明,PRIMPOL 通过与 CMG 的相互作用,是一种专用于前导链的引发酶,从而在人复制体中建立分工:Pol α–primase 作用于后随链14,而 PRIMPOL 作用于前导链。我们的数据,连同 PRIMPOL N 端中 CMG 结合基序的强保守性,表明许多真核复制体依赖链特异性引发酶来维持高效的复制体行进,并且这种特异性由解旋酶引导的引发酶募集到复制叉所决定。
方法
DNA 复制实验
复制反应基本上按先前所述进行,并作以下修改。反应逐步组装:DNA(2.4 nM)首先与 CMG(50 nM)在补充有 0.1 mM AMP-PNP 的复制缓冲液中孵育 10 分钟。此预孵育后,混合物用含有 30 μM dATP 和 dCTP 的复制缓冲液稀释两倍。除非另有说明,在此阶段加入额外的复制因子(20 nM PCNA、20 nM RFC、20 nM Pol ε、10 nM Pol α、20 nM CLASPIN、20 nM TIM–TIPIN、20 nM AND1 和 20 nM CTF18-RFC)。通过加入浓缩起始混合物启动复制,其提供 4 mM ATP;30 µM dTTP 和 d
对于二维(2D)凝胶分析,样品按非变性条件制备,并上样到非变性琼脂糖凝胶的两个泳道中,其中10%的反应液加到一个泳道,剩余的90%加到另一个泳道。电泳后,切下含大部分样品的泳道,并将其水平放置在0.7%变性琼脂糖凝胶顶部进行第二向电泳,于27 V运行16.5 h。随后按碱性凝胶所述方法处理和成像凝胶。
对于变性聚丙烯酰胺凝胶分析,样品按非变性条件制备,但改用 SalI–NruI 消化,并重悬于上样染料(95% 甲酰胺、20 mM EDTA、0.04% 溴酚蓝和0.04% 二甲苯青)中。样品在75 °C煮沸5 min,并在40 cm × 20 cm的3.5%变性聚丙烯酰胺凝胶上分离。凝胶在1× TBE中于40 W运行150 min,并按上述方法干燥。
用于体外复制分析的叉状DNA模板的制备
DNA底物按先前发表的方法1,20制备。带缺口的pZN3通过引入两个相邻的Nt.BbvCI切口并加热质粒以释放短的中间寡核苷酸来产生,随后使用 sequestering 寡核苷酸将其置换。所得带缺口质粒在Sepharose 4B(Sigma-Aldrich 4B200)凝胶过滤柱上纯化。然后将10倍摩尔过量的含有CPD损伤、脱碱基位点或未损伤对照序列(列于补充表1)的短寡核苷酸退火到缺口中并连接,以生成损伤或对照模板。最后,DNA用SapI消化,连接到预退火的叉状结构上,并再次经Sepharose 4B柱纯化。
蛋白质纯化
复制蛋白在 E. coli 或昆虫细胞(Sf9 和 Hi-5)中表达,并按先前描述的方法20,43纯化。有关纯化步骤的更多详细信息,见补充表2。
PRIMPOL 蛋白表达
用于蛋白表达的相关质粒使用标准细菌转化方案转化到 Rosetta2 细胞中。挑选单个转化子菌落,并在补充有50 µg ml−1卡那霉素和10 µg ml−1氯霉素的1 l LB培养基中于30 °C静置培养过夜。次日早晨,将培养温度升至37 °C,并以210 rpm振荡培养。当光密度(OD600)达到0.6–0.8时,通过加入1 mM IPTG诱导蛋白表达3 h。随后收获细胞,用PBS洗涤并速冻保存。
PRIMPOL 纯化
文章标题:Human replisomes direct a dedicated leading-strand primase for fork restart
正文: 野生型和突变型 PRIMPOL 蛋白按以下方案纯化。将细胞沉淀重悬于裂解缓冲液中,缓冲液含 50 mM Tris-HCl(pH 8.0)、1 M NaCl、10% 甘油、0.1% Triton X-100、0.5 mM TCEP 和蛋白酶抑制剂(cOmplete,无 EDTA;Roche)。通过超声裂解细胞(三个循环,每个循环 1 分钟,由 40% 振幅下 5 秒“开”和 5 秒“关”脉冲组成),并于 4 °C、235,000g 离心 50 分钟去除不溶性物质。澄清后的裂解液与 1 ml Strep-Tactin XT Superflow 高容量树脂在 4 °C 孵育 1 小时。随后收集树脂,用 100 ml 裂解缓冲液充分洗涤,接着依次用 25 ml 含 0.55 M NaCl 的裂解缓冲液和 35 ml 含 0.1 M NaCl 的裂解缓冲液洗涤以降低盐浓度。结合蛋白用含 30 mM 生物素的 0.1 M NaCl 裂解缓冲液以八个柱体积洗脱,收集为 1 ml 馏分。合并含蛋白的馏分,上样至预先用 0.1 M NaCl 缓冲液平衡的 5 ml HiTrap Heparin HP 柱。用 100 mM 至 1 M NaCl 的 20 个柱体积线性梯度洗脱蛋白。合并峰馏分,对 1 l 含 25 mM HEPES-KOH(pH 7.6)、0.3 M 醋酸钾、10% 甘油、0.02% NP-40-S 和 0.5 mM TCEP 的储存缓冲液透析过夜。最后,使用 30 kDa 分子量截留的离心浓缩器(Amicon Ultra-30)浓缩蛋白,于液氮中速冻并保存于 −80 °C。
Pull-down assay
反应(20 µl)在含 25 mM HEPES-KOH pH 7.6、150 mM 谷氨酸钾、10 mM 醋酸镁、0.05% NP-40 和 1 mM DTT 的缓冲液中进行。将 CMG(5 pmol)与 PRIMPOL(10 pmol;野生型或 Δ1–39)在冰上孵育 30 分钟。取出 2 µl 等分作为 input,其余混合物与 5 µl 在缓冲液中平衡的 α-Flag 磁珠在 4 °C 振荡(1,250 rpm)孵育 30 分钟。磁珠用 100 µl 反应缓冲液洗涤三次,结合蛋白在 4 °C、1,250 rpm 下用 20 µl 含 0.2 mg ml−1 Flag 肽的缓冲液洗脱 30 分钟。洗脱液与上样缓冲液混合,与 input 样品一起经 4–12% SDS–PAGE 分析,随后进行银染和 western blotting。
Western blotting
使用纯化蛋白进行 pull-down 实验的蛋白样品在 MOPS 缓冲液中于 NuPAGE Novex 4–12% Bis-Tris 凝胶(Thermo Fisher)上分离,并使用 iBlot Dry Transfer System(Life Technologies)转移至 PVDF 膜。膜在室温下于 5% 牛奶-TBST 中封闭 30 分钟。为检测 PRIMPOL,膜在室温下与 anti-PRIMPOL(Proteintech;29824-1-AP,见 Supplementary Table 3)孵育 1 小时,随后在室温下再与二抗孵育一小时(anti-rabbit-HRP,见 Supplementary Table 3)。为检测 strep-SLD5,膜在室温下与 anti-strep-HRP 抗体孵育 2 小时。随后两张膜均与 Amersham ECL western blotting 检测试剂孵育,发出的化学发光信号在胶片上检测并在自动胶片处理机中显影。胶片使用 Epson Scan V850 pro 扫描。
为从 TK6 提取物中检测 PRIMPOL,通过用补充有 1× 蛋白酶抑制剂混合物(Sigma)的 RIPA 缓冲液(Thermo Fisher)在冰上直接裂解细胞 10 min 来提取蛋白。为定量蛋白浓度,按照试剂盒说明使用 Pierce Protein Assay Kit(Thermo)进行 BCA 测定。用 1× Laemmli 上样缓冲液(Bio-Rad)并补充 10% β-巯基乙醇制备 20 µg 蛋白裂解物。变性蛋白使用 NuPAGE Novex 4–12% Bis-Tris 凝胶(Thermo Fisher)运行。随后将样品转移至 PVDF 膜上。膜在含 1% Tween 的 Tris 缓冲盐水(TBS-T)中的 5% BSA 中于室温摇动封闭 2 h。封闭后的膜在封闭缓冲液中与一抗(Supplementary Table 3)于 4 °C 孵育 12–20 h。膜与以封闭缓冲液 20,000× 稀释的 Licor IRDye 800CW Rabbit 二抗于室温孵育 30 min。膜用 10 ml 新鲜 TBS-T 于室温摇动洗涤三次,每次 5 min。抗体检测和图像采集使用 Bio-Rad ChemiDoc 进行。
M13-ssDNA 引物酶测定
反应改编自先前描述的研究11。首先将人 RPA(240 nM)与 5 nM M13 单链 DNA(New England Biolabs)在 10 µl 反应体系中于 37 °C 孵育 10 min,体系包含 25 mM HEPES-KOH(pH 7.6)、100 mM 乙酸钾、10 mM 乙酸镁、0.01% NP-40、1 mM DTT、0.1 mg ml−1 BSA、400 µM rNTPs、80 µM dNTPs、3 mM ATP 和 33 nM α-[32P]-dCTP。随后加入 PRIMPOL(400 nM;野生型或突变体),反应体系于 37 °C 再孵育 30 min。用 50 mM EDTA 终止 DNA 合成,并使用 illustra MicroSpin G-50 柱去除未掺入的放射性标记。样品与上样缓冲液(95% 甲酰胺、20 mM EDTA、0.04% 溴酚蓝和 0.04% 二甲苯青)混合,于 75 °C 加热 5 min,并在 40 cm × 20 cm 的 10% 变性聚丙烯酰胺凝胶上以 40 W 运行 105 min 进行分离。凝胶干燥并按上述方法成像。
通过单颗粒冷冻电镜进行结构解析
如上所述纯化的 PRIMPOL 使用 30 kDa MWCO 的 Amicon Ultra 离心过滤器浓缩,并注入用 40 mM HEPES-KOH pH 7.6、80 mM KOAc、1 mM DTT 平衡的 2.4 ml S200 increase 3.2/300 柱。收集峰组分并用缓冲液调整至 5.7 µM 浓度。CMG 对 40 mM HEPES-KOH pH 7.6、80 mM KOAc、1 mM DTT 透析过夜,与 1.3 倍摩尔过量的 PRIMPOL 混合,补充 3.3 mM ATP,并在冷冻电镜载网制备前于冰上孵育至少 20 min。冰上孵育后,将 2 µl 样品施加到新鲜辉光放电(Edwards Sputter Coater S150B,30 mA 下 45 s)的 UltrAuFoil R1.2/1.3 上,在顶面手动吸印 2 s,并立即投入液氮温度下的液态乙烷中。分别使用配备 Falcon 4i 直接电子探测器的 300 kV TFS Titan Krios 显微镜采集了两个数据集,原始电影帧数分别为 8,160 和 8,103;该探测器以电子计数模式运行,使用 ThermoFisher EPU 并启用 AFIS。电影帧在 −1.0 µm 至 −2.6 µm 的欠焦范围内采集,有效像素尺寸为 0.84 Å/像素。
数据处理流程以示意图形式展示于 Extended Data Fig. 4a。原始电影图像使用 RELION44,45 中类似 MotionCor2 程序的实现进行运动校正和剂量加权(Extended Data Table 1),随后导入 CryoSPARC v.4.7.1(ref. 46)进行进一步处理。对每个数据集,颗粒首先通过“blob”挑选并提取,采用 4 倍合并(336 Å 箱尺寸)。对 50,000 个颗粒的子集运行 2D 分类,并选择在 2D 类平均图中显示 CMG 特征的类。使用所选颗粒进行从头重建,并单独使用剩余颗粒进行从头重建,以生成 CMG 或“噪声/垃圾”类的三维(3D)体积。所得体积作为 3D 参考用于所有提取颗粒的两轮迭代异质精修,其中第一轮选择最佳类的颗粒用于第二轮。独立地,2D 类平均图用于基于模板的挑选,所得颗粒也如上所述进行两轮迭代异质精修。将每种挑选策略中最佳 3D 类的颗粒合并,并去除重复颗粒。所得颗粒用于启用每颗粒尺度最小化的均一精修,之后去除信号较差的颗粒群体(相对每颗粒尺度低于 0.75)。剩余颗粒使用围绕 MCM 环 C-tier 的聚焦掩膜进行 3D 分类,并选择对 MCM C-tier 中二级结构特征定义良好的颗粒类。在此阶段,来自数据集 1 和 2 的颗粒被合并,并使用围绕 MCM4 和 MCM7 的 AAA+ ATPase 结构域的聚焦掩膜进行局部精修。所得 3D 重建显示出 PRIMPOL 的 AEP 结构域的密度,并围绕其绘制局部掩膜用于 3D 分类。最大的类(135,661 个颗粒)也显示出 PRIMPOL 的最强信号。颗粒以围绕 PRIMPOL 及 MCM4 和 MCM7 的 ATPase 结构域的掩膜重新定心,重新提取(280 像素箱,降采样至 160 像素,每像素 1.47 Å),并使用围绕 PRIMPOL 及 MCM4 和 MCM7 的 ATPase 结构域的反转掩膜进行信号减除。减除后的颗粒用于 3D 分类,从中选择对 PRIMPOL AEP 结构域具有最佳密度的类(65,500 个颗粒)。随后,具有最佳每颗粒尺度的 30,000 个颗粒子集用于 3DFlex47,以重建 MCM4 和 MCM7 的 AAA+ ATPase 结构域附近 PRIMPOL AEP 结构域的最终 map(map 1,3.5 Å 分辨率)。同一
人类复制体引导专用的前导链引发酶以实现复制叉重启
图谱由 Thomas Terwilliger 制作。模型几何和原子位移参数使用 phenix.real_space_refine52 针对复合图进行精修,随后在 Phenix 内使用 MolProbity53 进行模型验证。冷冻电镜数据采集、处理和分子模型精修的相关统计量汇总于扩展数据表 1。PRIMPOL–CMG(本研究)与 PRIMPOL–DNA(5L2X)之间的均方根偏差(RMSD)在 PyMOL(www.pymol.org)中计算,针对 1,987 对共有原子(RMSD = 1.723)或 253 对共有 Cα 原子(RMSD = 1.374)。
写成 {{NAME_ab12cd34}} 这样的值是真实值的占位符。无论是在回复中还是在工具调用中,都完全按原样使用它们:它们会在任何内容运行之前被填入真实值。不要要求验证它们,也不要用示例替换它们。
人类复制体引导一种专用的前导链引发酶以重启复制叉
细胞培养
所有 TK6 细胞系均在含 GlutaMAX(Gibco)的 RPMI 1640 培养基中培养,并补充 10% FBS(Gibco)。细胞在 37 °C 和 5% CO2 条件下生长。细胞维持在 0.05 cells ml −1 至 1.0 × 10⁶ cells ml−1 之间。
PRIMPOL 突变质粒的构建
为构建用于蛋白质纯化的质粒,本研究以质粒 MT_FB(详细信息见补充表 4)为模板,生成其余 PRIMPOL 突变体。
为构建用于细胞研究的质粒,使用 m6p-PRIMPOL-WT_GFP_BSD 质粒骨架(带 GFP 标签的野生型 PRIMPOL)(补充表 4),按照试剂盒说明书使用 Q5 Site-Directed Mutagenesis Kit(NEB)生成 PRIMPOL ∆1–39 突变体(共表达 GFP 的截短突变体)。所用引物见补充表 1。
PRIMPOL 突变细胞系的构建
TK6 primpol/pcnaK164R 细胞用于表达突变型和野生型 PRIMPOL–GFP。PRIMPOL Δ1–39 和野生型 PRIMPOL 通过含有杀稻瘟菌素抗性盒的质粒表达。质粒 DNA(15 µg)使用 Neon 电转仪(Thermo Fisher)电转进入 20 × 106 个细胞,条件如下:100 µl Resuspension Buffer R、1,400 V 和 20 ms。电转后的细胞铺于含 7.5 µg ml−1 杀稻瘟菌素的生长培养基中的 96 孔板。存活的集落被扩增,并通过 FACS 对 GFP 阳性表达进行单细胞分选,以生成克隆群体。
TK6 人细胞中的集落存活实验
将黏稠培养基(5 ml)加入六孔板孔中,其组成为 11.9 g l−1 含 l-glutamine 补充剂的 RPMI 1640 粉末(Gibco)、2 g l−1 碳酸氢钠(Sigma-Aldrich)、10 g l−1 4,000 cP 甲基纤维素(Thermo Fisher)、100 U l−1 青霉素/链霉素(Gibco)和 1× GlutaMAX 补充剂(Gibco)。培养板在 37 °C、10% CO2 下平衡至少 1 h。细胞在 37 °C 和 10% CO2 下用指定剂量的顺铂处理 1 h。随后将细胞以 1,200 rpm 离心 5 min,并重悬于新鲜生长培养基中以停止顺铂处理。然后,针对每种细胞系或条件,将 500,000、50,000 或 5,000 个细胞加入六孔板的复孔中。培养板在 37 °C、5% CO2 下孵育,直至可见界限清晰的集落。
流式细胞术
流式细胞术用于确认 TK6 primpol/pcnaK164R 细胞系中 GFP 的表达。共 1 × 10⁶ 个细胞以 1,200 rpm 离心 5 min,并重悬于补充 2% FBS 的 1 ml PBS 中。使用 Becton Dickinson LSRFortessa 通过流式细胞术分析细胞。TK6 primpol 和 TK6 野生型细胞用作 GFP 表达的阴性对照。使用 Becton Dickinson FACSAria Fusion 对 GFP 阳性细胞进行细胞分选,将细胞分选至 96 孔板的每孔单个细胞中。流式细胞术数据使用 FlowJo 绘图。
定量与统计分析
对于图 5g 中 TK6 人细胞的集落存活实验,使用 ImageJ 中的自定义宏脚本对每孔中的单个集落进行计数,并计算相对于未处理细胞的存活百分比,以评估克隆形成存活。统计检验由 R 包 CFAssay 完成,采用最大似然拟合线性二次模型对细胞存活数据进行双因素分析(扩展数据表 2)。
冷冻电镜数据采集、处理和分子模型精修的统计信息汇总于扩展数据表 1。PRIMPOL–CMG(本研究)与 PRIMPOL–DNA(5L2X)之间的 RMSD 在 PyMOL(www
图 1b、2b、d、3b、c、e 和 5c、d、f 以及扩展数据图 1b、f、2a、3a、5a、b、6a、b 中的实验至少进行了三次。图 1c、3d 和 5b 以及扩展数据图 1a、c–e、2b、3b、5c 和 7a、b 中的实验进行了两次。在 TK6 人细胞中进行的集落存活实验(图 5g)进行了三次,测试了两个独立的 primpol/pcnaK164R + PRIMPOLΔ1–39 克隆。冷冻电镜样品制备进行了两次。
报告摘要
有关研究设计的更多信息可在与本文关联的 Nature Portfolio Reporting Summary 中获取。